

Für Eilige:
Laut den AZA Antragsdaten, die mir vorliegen, war vom PEI folgendes geplant:
Die SAFEVAC-Studie sollte laut Antrag: eine prospektive Studie in einer Kohorte freiwillig teilnehmender Erwachsener (z 18 Jahre), die mit einem COVID-19 Impfstoff geimpft werden. Die Studie ist Teil einer pro- aktiven Surveillance der Impfstoffsicherheit. Sie dient dazu, tagesaktuell quantitative Erkenntnisse zum Sicherheitsprofil der Impfstoffe zu erhalten. Sie sollte “tagesaktuelle Analysen zur Information der Bevölkerung über das Sicherheitsprofil der Covid-19 Impfstoffe auf der Homepage des Paul-Ehrlich-Institut ermöglichen.
Man wollte die Etablierung einer Chargenprüfung Impfstoffe (Potency etc.)
Man wollte die LNP-modRNA Produkte also mit Feld-Fluss-Fraktionierung prüfen und hatte so gar keinen Plan, von Produktionsrückständen wie DNA, DNA:RNA-Hybriden.
Die hatten keine Ahnung, was auf sie zukommen würde und haben viel zu wenig Personal eingeplant.
Am 25.20.2024 habe ich eine IFG an das PEI gestellt und tatsächlich über ein Jahr später brauchbare Informationen erhalten.

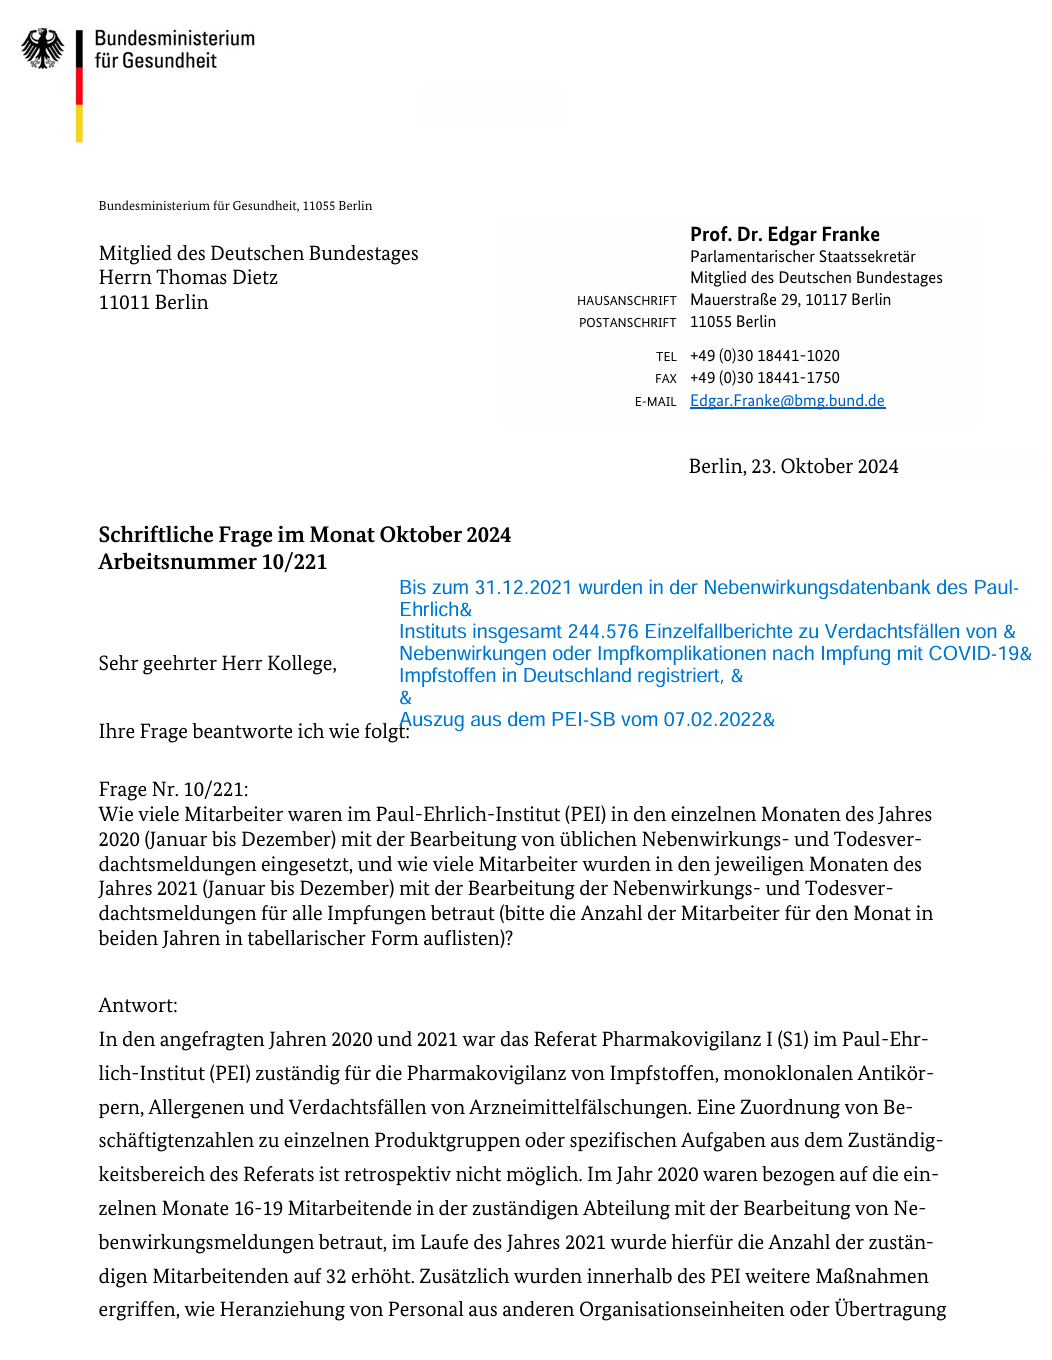
“In den angefragten Jahren 2020 und 2021 war das Referat Pharmakovigilanz I (S1) im Paul-Ehrlich-Institut (PEI) zuständig für die Pharmakovigilanz von Impfstoffen, monoklonalen Antikörpern, Allergenen und Verdachtsfällen von Arzneimittelfälschungen. Eine Zuordnung von Beschäftigtenzahlen zu einzelnen Produktgruppen oder spezifischen Aufgaben aus dem Zuständigkeitsbereich des Referats ist retrospektiv nicht möglich. Im Jahr 2020 waren bezogen auf die einzelnen Monate 16-19 Mitarbeitende in der zuständigen Abteilung mit der Bearbeitung von Nebenwirkungsmeldungen betraut, im Laufe des Jahres 2021 wurde hierfür die Anzahl der zuständigen Mitarbeitenden auf 32 erhöht. Zusätzlich wurden innerhalb des PEI weitere Maßnahmen ergriffen, wie Heranziehung von Personal aus anderen Organisationseinheiten oder Übertragung von Aufgaben der Abteilung Sicherheit von Arzneimitteln und Medizinprodukten auf andere Organisationseinheiten.”2
Dieser Artikel hat mehrere Teile, in welchen meine Fragen an das PEI anhand der erhaltenen Dokumente abgearbeitet werden.
Teil 1: Der Antrag zur Finanzierung und Genehmigung der zusätzlichen Stellen
Beginnen wir mit dem Projektantragsdatensatz. Was man im Projekt braucht, ist nicht unbedingt das, was man letztendlich finanziert bekommt. In einem Projektantrag muss man ausführlich begründen, warum man neue Stellen braucht. Um zumindest einen Teil dessen zu bekommen, was man wirklich braucht, neigt man daher zum übertreiben der Lage. Das heißt, die Situation muss nicht so schlimm sein, wie man sie darstellt. Ich nehme das PEI aber einfach mal beim Wort und gehe davon aus, dass das, was im Antrag steht, der Wahrheit entspricht. Die Projektantragsdatei ist 47 Seiten und umfasst mehrere Projekte. Hier danke an das PEI für die Zugabe des Antrags der SAFEVAC-2 Studie und der SAFEBLOOD Studie.
Regulatorische Aufgaben im Zusammenhang mit SARS-CoV-2- Impfstoffen und COVID-19-Therapeutik
SAFEVAC-2 Studie
SAFEBLOOD Studie
Schnittstelle zum Datenimport aus SafeVac 2 in die PEI Nebenwirkungsdatenbank
Verwendet wurde das AZA Formular vom Januar 2020, d.h. der Antrag ist nicht aus dem Januar 2020, sondern die Formularvorlage. AZA steht für “Antrag auf Ausgabenbasis”. Wenn man einen Antrag stellt, muss man immer das aktuelle AZA Formular nehmen und kann nicht einfach seine alten Vorlagen verwenden. Das kann nerven, wenn mal Daten recycelt und umkopieren muss.
Der Antrag selbst ist am 02. Oktober 2020 eingereicht worden.

Zu meiner Zeit war AZA bereits digital und es gab ein Portal, über welches die Verwaltung des Rektorats die Anträge hochgeladen hat.
Gestellt wurde der Antrag von Abteilung G - Grundsatzfragen, Koordination3
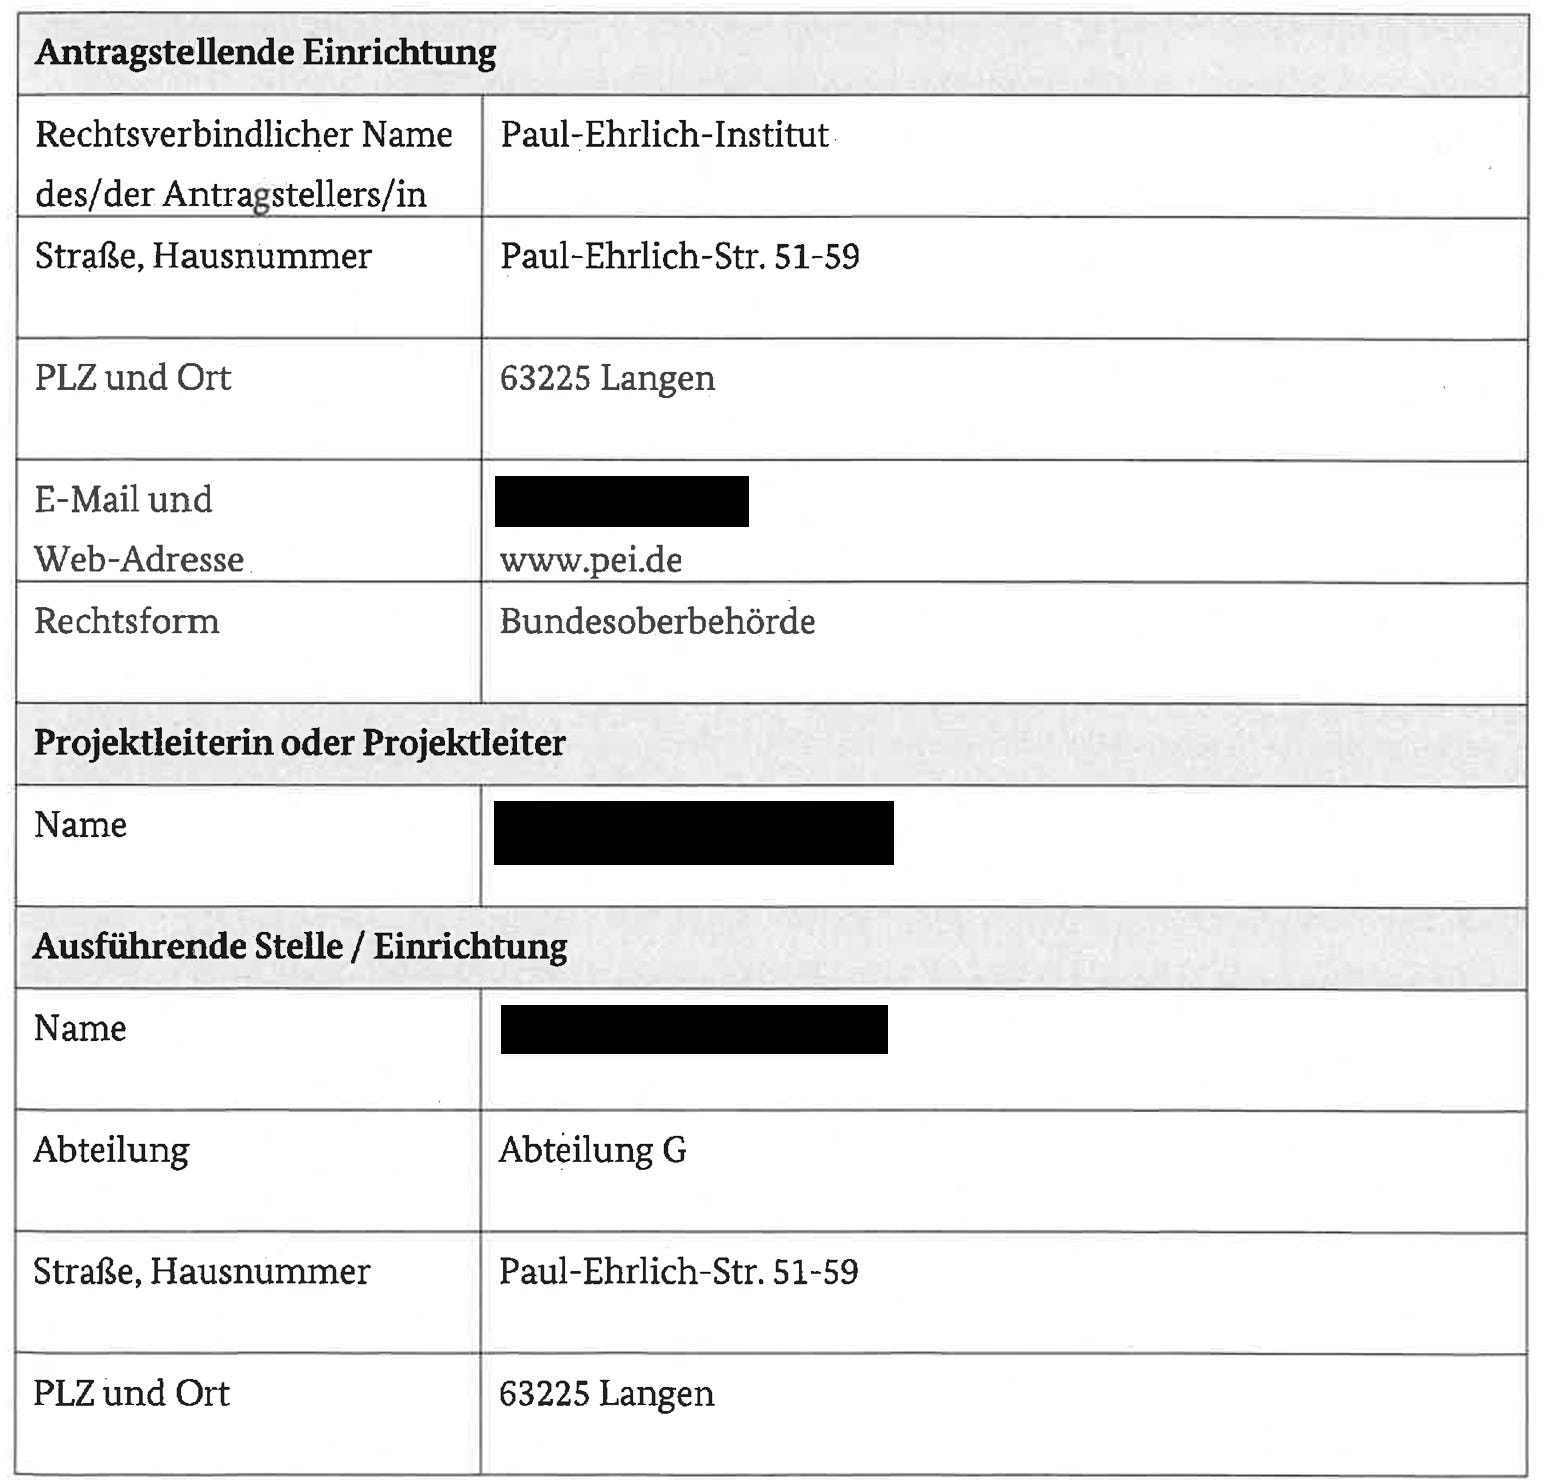
Der Beantragte Förderzeitraum war Juni 2020 - Dezember 2022. Man kann jedoch einen Antrag auf Verlängerung stellen, wenn Bedarf besteht. Ein entsprechender Verlängerungsantrag liegt mir jedoch nicht vor.
Da das BMBF oder an wen auch immer der Antrag gerichtet ist, keine Lust hat, Romane zu lesen, sind im AZA-Formular Wortobergrenzen festgelegt. Auch die Schriftart ist im AZA-Formular vorgegeben.
Kurzbeschreibung des Vorhabens Projekt 1: Regulatorische Aufgaben im Zusammenhang mit SARS-CoV-2- Impfstoffen und COVID-19-Therapeutika
Das Paul-Ehrlich-Institut sieht sich derzeit mit einer Vielzahl von Anträgen auf wissenschaftliche und regulatorische Beratung und Genehmigung klinischer Prüfungen sowohl für Impfstoffe gegen SARS-COoV-2 als auch für Therapeutika gegen COVID-19 konfrontiert. Da es sich um die Anfänge der Entwicklungen handelt ist davon auszugehen, dass es auch in Zukunft zu einem vermehrten Anzahl von Verfahren kommt, die bei erfolgreicher Entwicklung in zu Marktzulassungsanträgen führen werden. Hierfür ist dringend eine Aufstockung des wissenschaftlich-regulatorisch tätigen Personals im Bereich der Dossierbewertung erforderlich, um die Anträge zeitnah und unter Wahrung der notwendigen Qualitätsstandards bewerten und die Bewertung koordinieren zu können. Dies betrifft vor allem Virusimpfstoffe, Antikörper und Arzneimittel, die aus Rekonvaleszentenplasma bestehen oder gewonnen werden. Im Bereich der Impfstoff-Chargenprüfung besteht zusätzlicher Personalbedarf, da für die Bewältigung kurzfristiger Liefer- und Versorgungsengpässe eine zeitnahe Chargenprüfung der nachgelieferten Ware essenziell ist und bereits aktuell eine erhöhte Nachfrage nach Impfstoffen gegen mögliche Begleit-oder risikosteigernde Erkrankungen (z.B. Grippeimpfstoffe, Pneumokokkenimpfstoffe) zu verzeichnen ist, was die Anzahl der zu prüfenden Chargen erhöht. Auch die Europäische Arzneimittelagentur EMA, die Europäische Kommission, die „Global Alliance for Vaccines and Immunisation“ (Gavi Alliance) und andere verlangen vom PEI wissenschaftsbasierte Zuarbeit. Dies dient der Nachhaltigkeit der jetzt stattfindenden Arzneimittelentwicklungen, um in Zukunft noch besser auf Epidemien und Pandemien reagieren zu können.
Man braucht also Personal für die Dossierbewertung? Ich würde vermuten, dass man dafür spezielle Fähigkeiten und Kenntnisse haben sollte. Solches Personal ist rar. Wenn man so eine Stelle beantragt, hat man für gewöhnlich schon einen internen Kandidaten, den man aber nicht (mehr) bezahlen kann.
Man beantragt explizit Personal zur Chargenprüfung und weil man der EMA und Gavi zuarbeitet.
Im Bereich “Problemhintergrund” wird alles aufgezählt, was potentiell eintreten könnte. Das ist der Bereich, wo im Normalfall das Problem ein wenig aufgeblasen wird und so liest sich dieser Abschnitt dann auch.
Beantragt wird:
Personalmittel für die Bewertungs- und Labortätigkeit: neu eingestelltes Personal soll sich zunächst um weniger komplexe Bewertungen und Aufgaben kümmern, damit mehr Kapazität von eingearbeiteten Kolleginnen und Kollegen für die dringlicheren Beratungs- und Bewertungsaufgaben zur Verfügung steht
Sachmittel zur Etablierung und Ausbau von Prüfmethoden, die in der staatlichen Chargenprüfung für Impfstoffe und Blutprodukte zur Anwendung kommen.
Sachmittel sind Verbrauchsmittel. Geräte wären Investitionsmittel. Man braucht also mehr Chemikalien, Handschuhe und dergleichen. Die Großgeräte für die Prüfung sind wohl vorhanden.
Was will man mit diesen Personal- und Sachmitteln machen?
1) Stärkung der Kapazität von wissenschaftlicher und regulatorischer Beratung und Bewertung, Etablierung einer effizienten Regulation und Unterstützung der Entwicklung von Impfstoffen gegen SARS-CoV-2 und Arzneimitteln gegen COVID-19. Eine relevante Kapazitätserweiterung sollte sich in kürzeren Vorlaufzeiten für die wissenschaftliche Beratung und schnellere Genehmigungszeiten für die klinische Prüfung niederschlagen.
2) Neu-Etablierung von Methoden zur staatlichen Chargenprüfung für
a. Impfstoffe
b. Blutprodukte, die aus Rekonvaleszentenplasma hergestellt werden
3) Stärkung der Chargenprüfung für Impfstoffe, die im Zusammenhang mit der aktuellen Pandemie verstärkte Nachfrage erfahren (z.B. Influenza, Pneumokokken)
4) Stärkung der Mitarbeit in Arbeitsgruppen des europäischen und internationalen regulatorischen Netzwerks, das in diesem Fall vor allem die Behörden der europäischen Mitgliedsländer, die ICMRA, die EMA, die US-FDA, die Chinese-FDA, die CEPI und die WHO,
5) Stärkung der Kapazität auf Anfragen der Politik, der Fachöffentlichkeit und der Öffentlichkeit zu reagieren zu können
Man wollte also Methodenentwicklung zur Chargenprüfung betreiben. USP ist gerade in der dritten Runde, das zu etablieren.4 Das PEI hat sich maßlos überschätzt oder die Komplexität des Problems unterschätzt. Das deutet darauf hin, dass den Verantwortlichen am PEI nicht ansatzweise klar war, wie modRNA-LNPs funktionieren und was es für Produktionsrückstände oder Probleme geben kann.
Im Antrag erfährt man ein wenig darüber, mit dem das PEI sonst noch normalerweise kooperiert bzw. wem es auf Steuergelder zuarbeitet: EMA (ETF,CMDh und CMDv), Bill Gates CEPI, ICMRA, STAKOB.
Insgesamt 4 Mitarbeiterinnen und Mitarbeiter des PEI sind Mitglied der Emergency Task Force (ETF) der EMA, die sich mit der Abstimmung, Koordinierung und Ad-hoc Beratung von Arzneimittelherstellern und -entwicklern befassen. Die ETF hält regelmäßige (2-wöchentlich) und anlassbezogene Telekonferenzen ab. Mitarbeiterinnen und Mitarbeiter des PEI partizipieren an den Aktivitäten der ICMRA, die kürzlich zur Veröffentlichung von Empfehlungen zu Anforderungen für die frühe klinische Entwicklung von SARS-CoV-2 Impfstoffen führten. PEI-Vertreterinnen leisten Zuarbeit in Gruppen der Coalition for Epidemic Preparedness Innovations (CEPI), der WHO und nationalen Gruppen wie STAKOB. Die Aufgaben der PEI Vertreter in den bestehenden EMA Komitees und Arbeitsgruppen als auch die Koordinierungsgruppen CMDh und CMDv hat im Hinblick auf SARS-CoV-2/COVID-19 deutlich zugenommen, um europäisch prozedurale Fragen und Guidelines für die Firmen abzustimmen.
Das meinte Klaus Cichutek mit seiner Aussage „Wir sind die EMA (ca. Minute 6:47) “
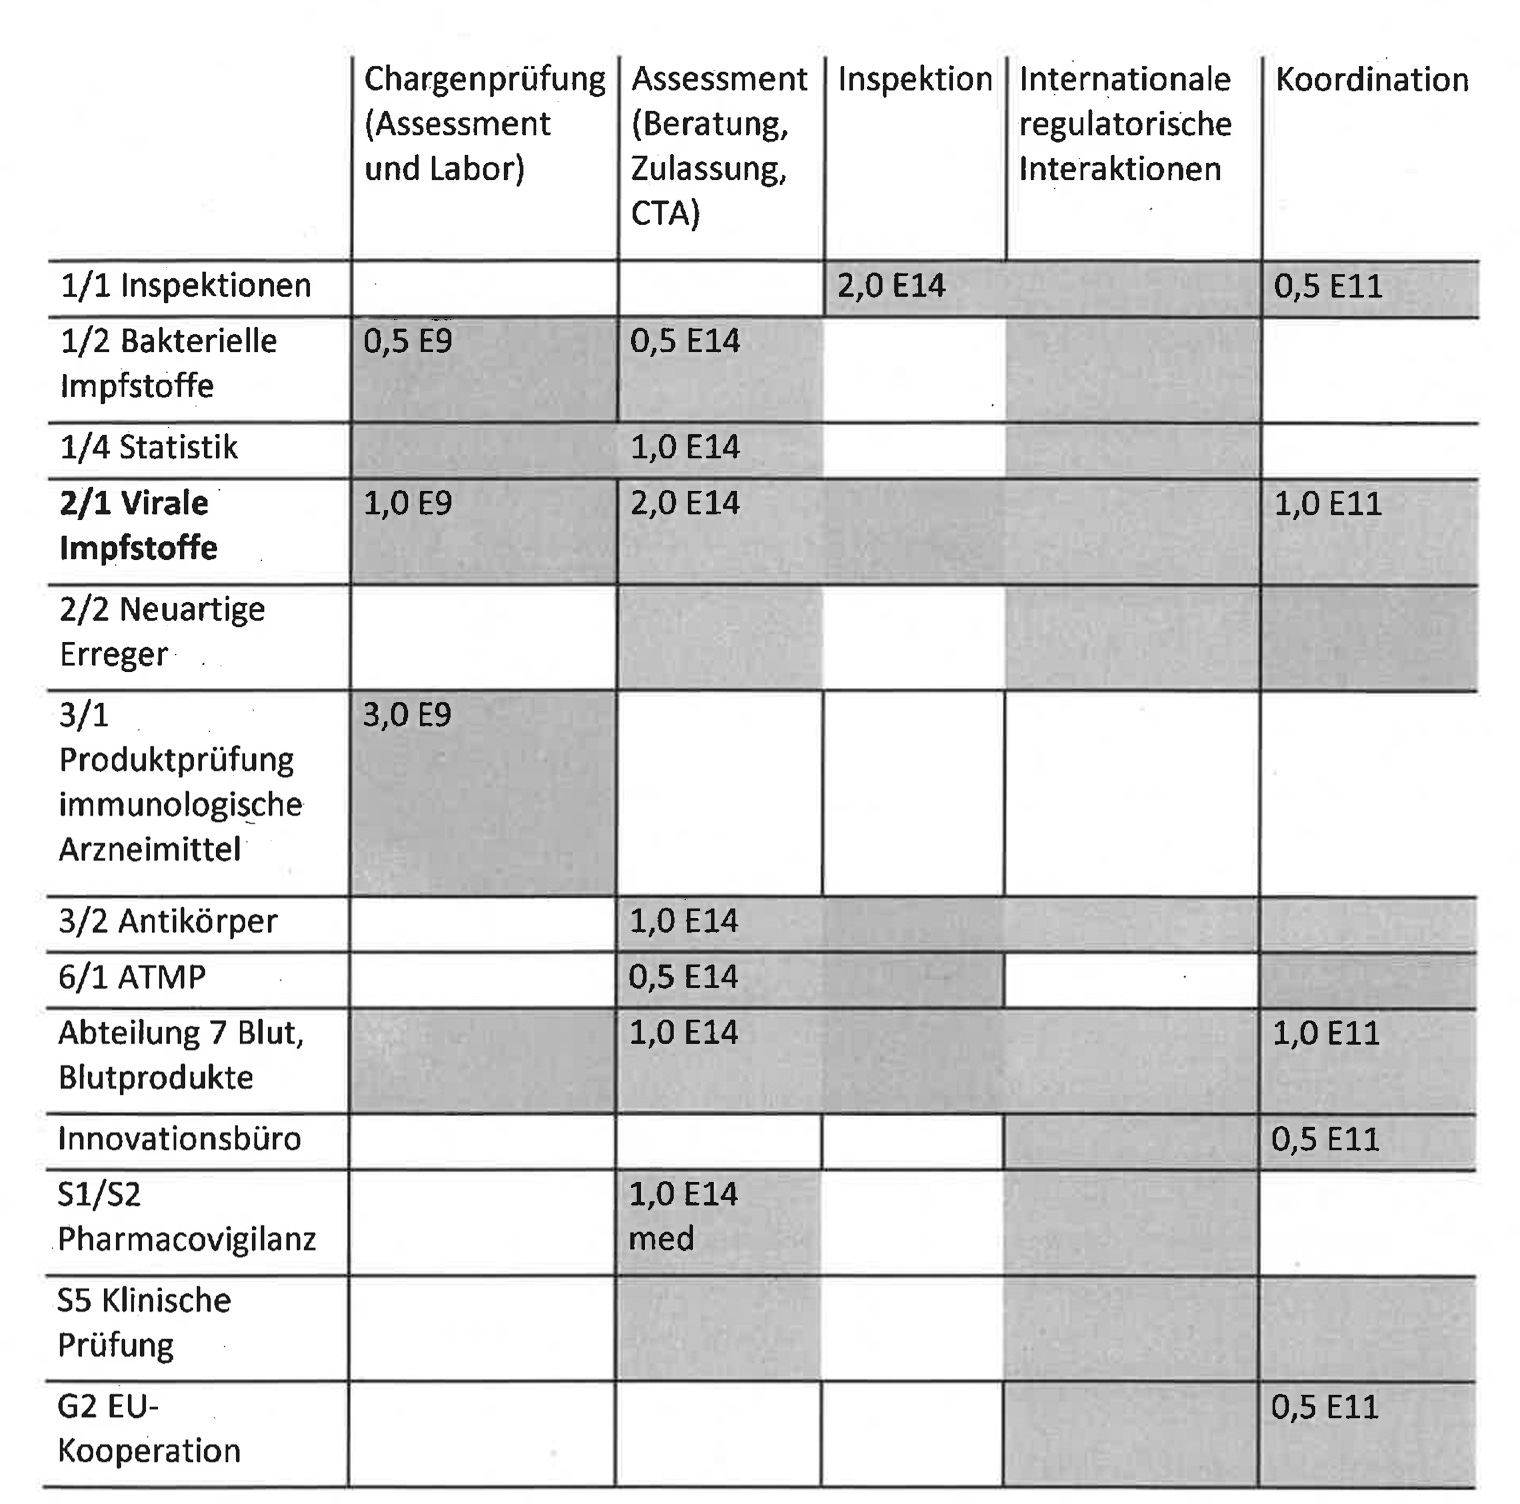
Mir ist unklar, warum das PEI die Stellenkosten geschwärzt hat, die kann man öffentlich einsehen:
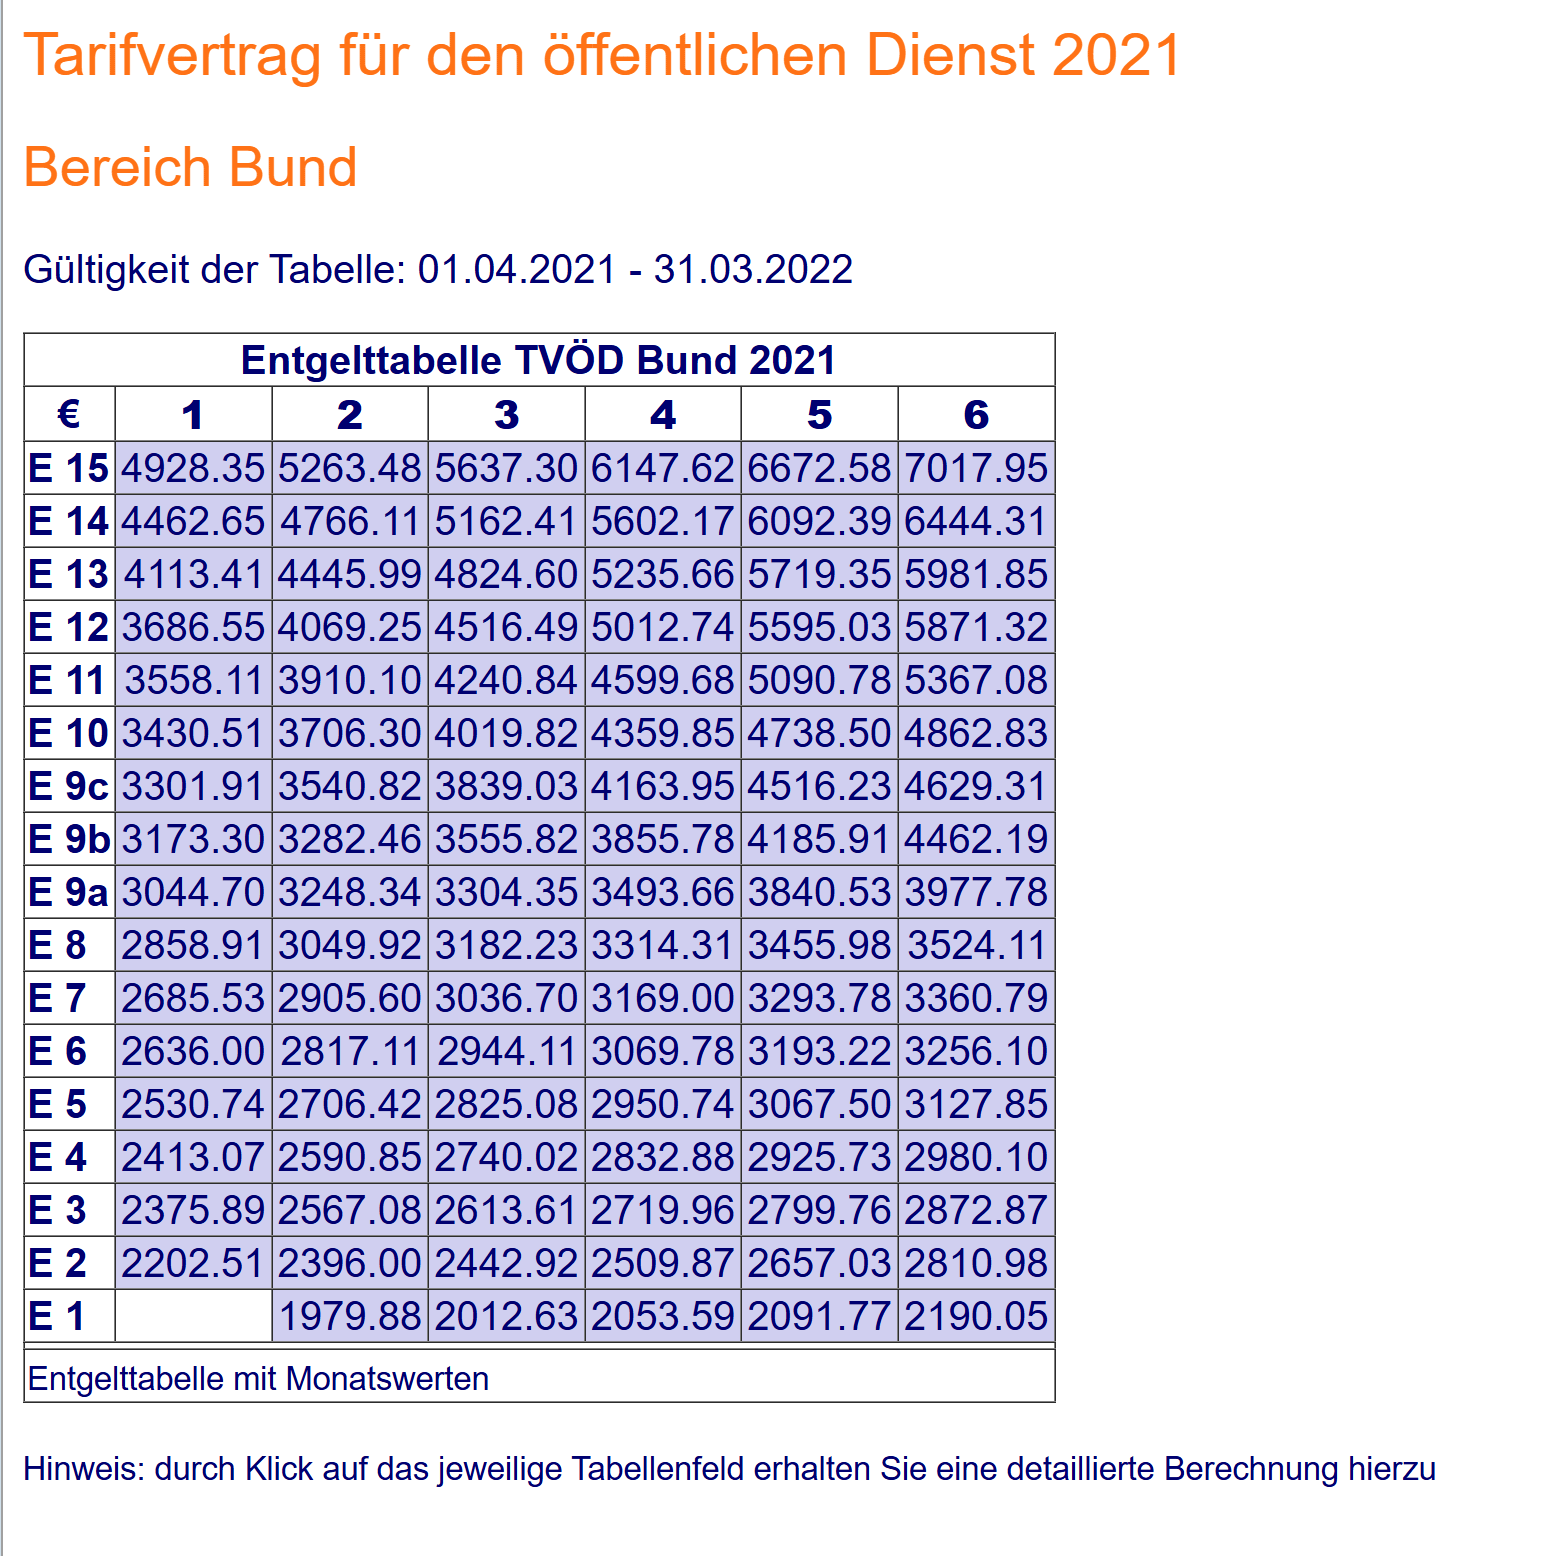
Die kosten muss man x2 nehmen, wegen der Sozialabgaben von 50%. Ein Mitarbeiter auf E14 kostet also zwischen 4463 bis 6444 EUR je mal zwei und das pro Monat. Die Endgeldstufe ist hängt davon ab, wieviel Erfahrung derjenige hat. Der Stufenaufstieg geht per Zeit.
Der Stufenaufstieg im TVöD (§ 16, 17) erfolgt stufenweise basierend auf der Dauer der ununterbrochenen Beschäftigung (Erfahrung) in einer Entgeltgruppe.
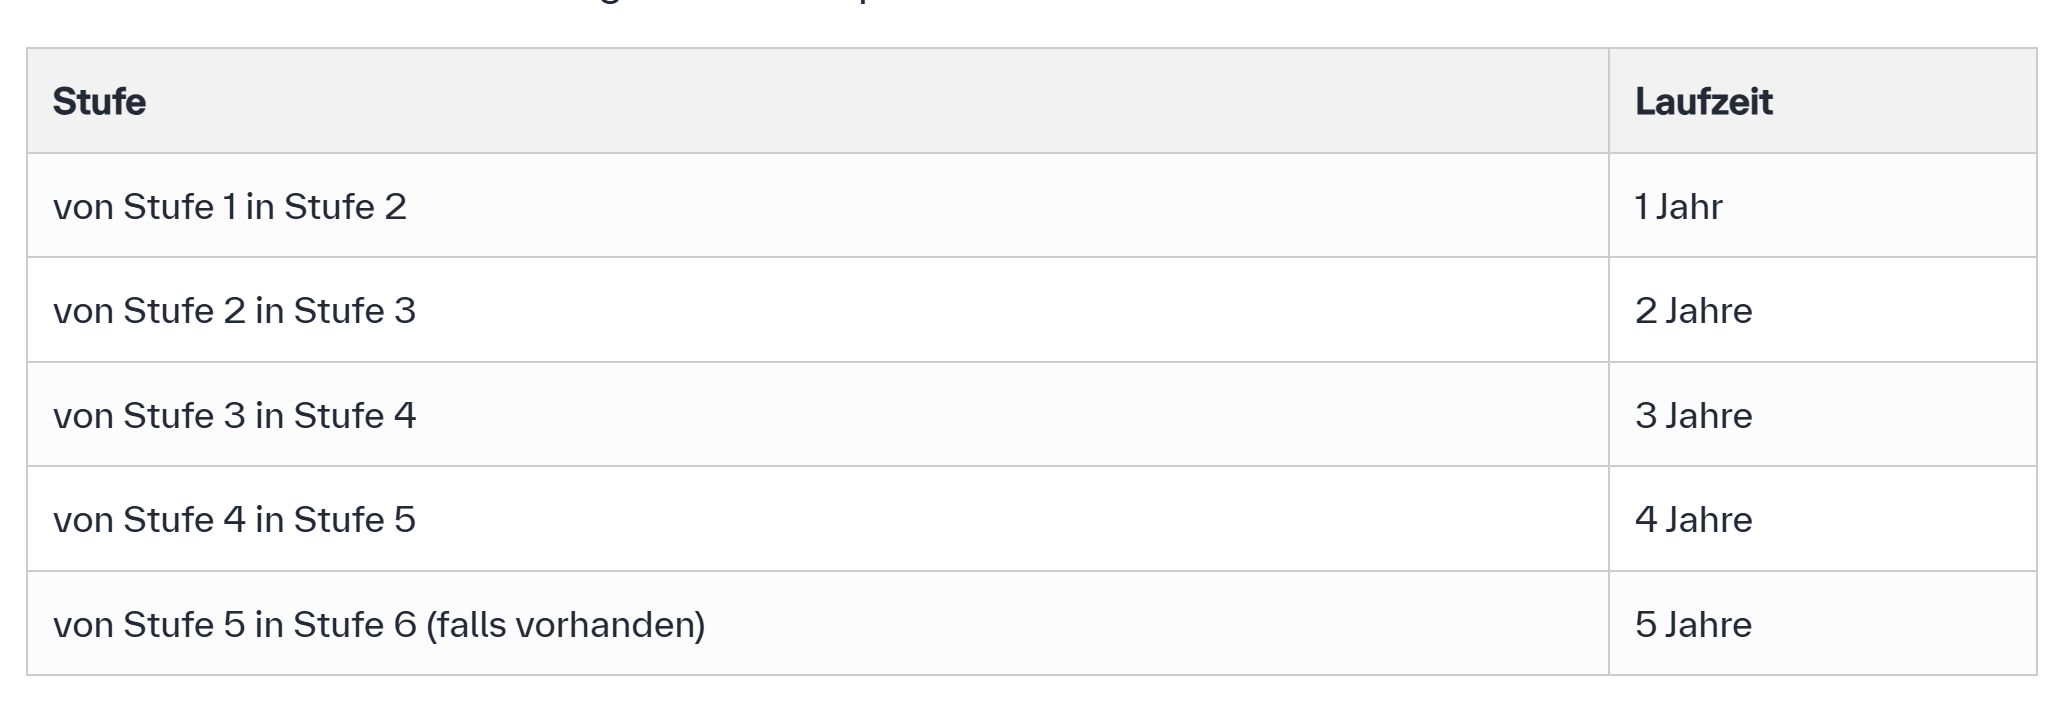
Der Haken ist “ununterbrochen”. Arbeitslosigkeit kann einen auf Stufe 1 oder 2 zurücksetzen, das ist aber Verhandlungssache bei Einstellung. Es kann durchaus sein, dass man auch bei Unterbrechung seine Stufe behalten darf oder als Anreiz eine Stufe drauf bekommt.
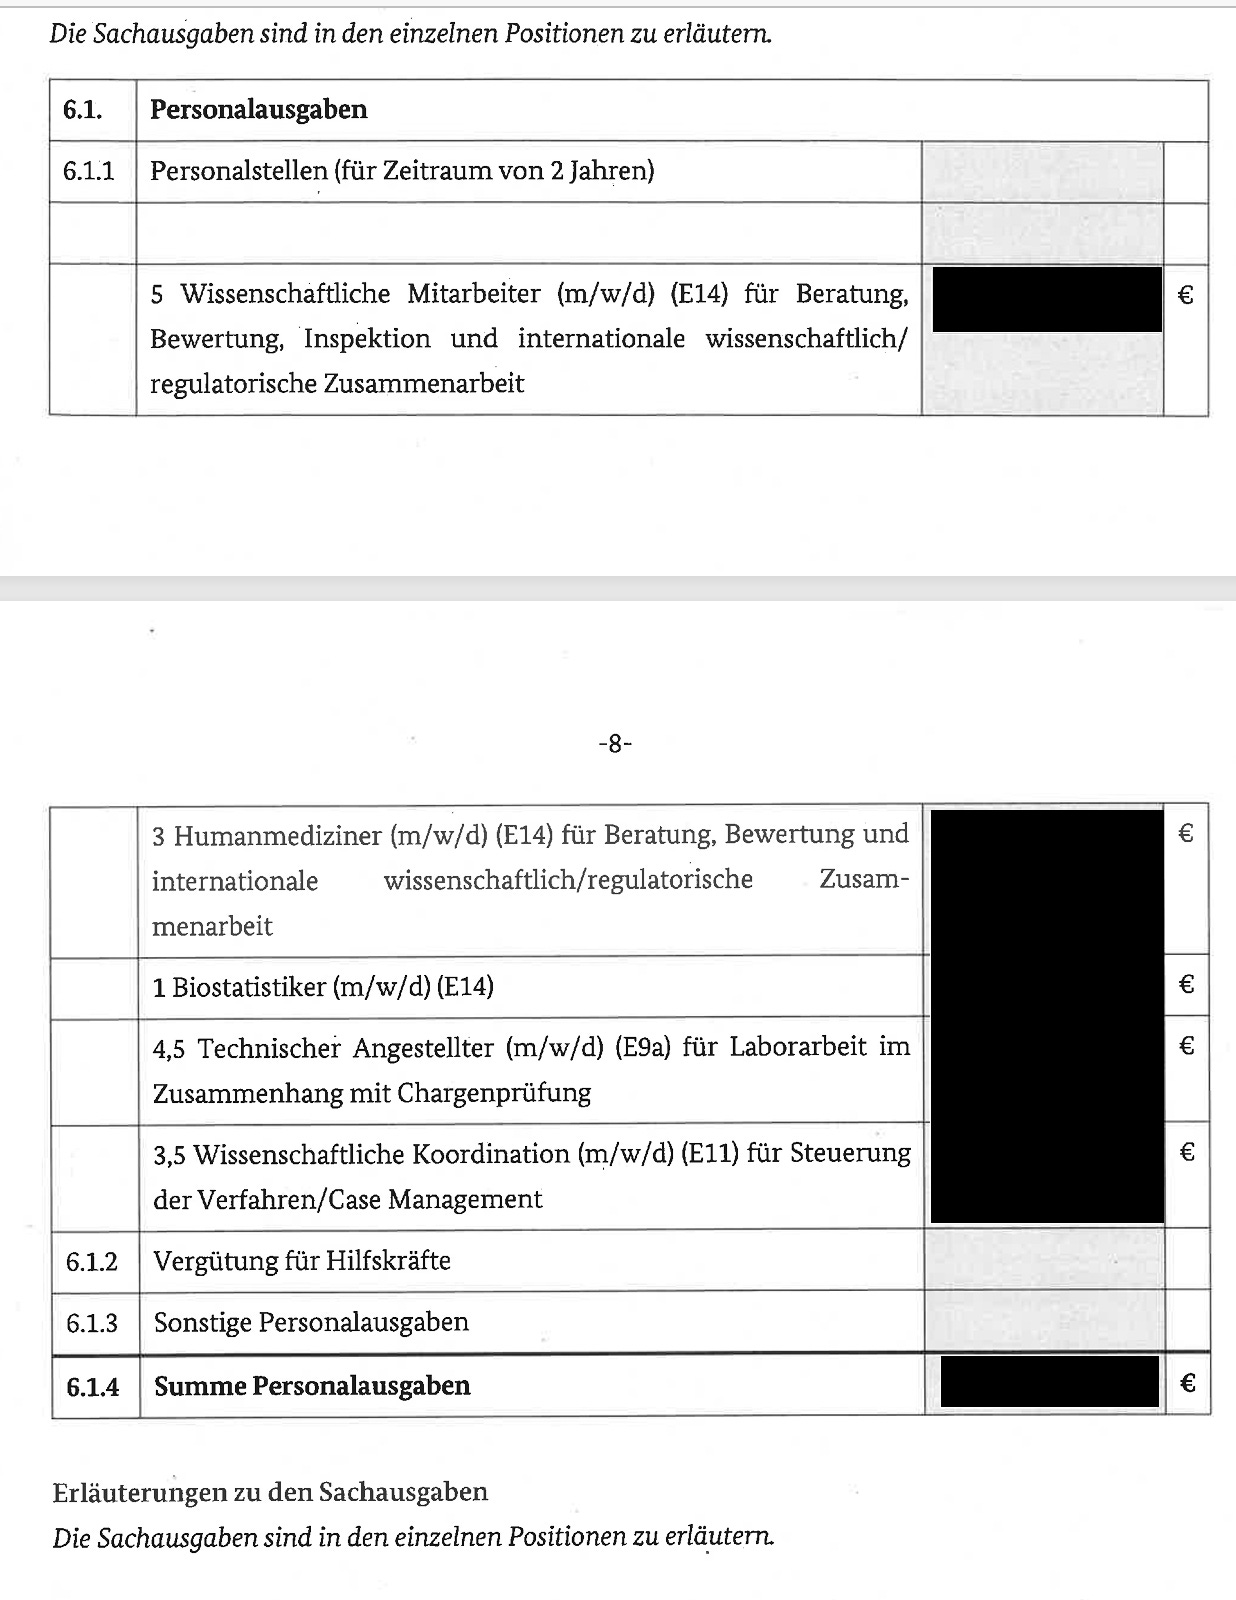
E9 ist korrekt eine Technische Angestellte oder jemand mit Bachelor Abschluss. Pipettierknechte, die auf Anweisung hin arbeiten. E9 trägt selbst normalerweise keine Verantwortung.
E14 ist eine großzügige Stelle, die wissenschaftliches Vorwissen von mehren Jahren voraussetzt. An der Uni ist das ein akademischer Rat bzw. ein Gruppenleiter. Meistens sind das Habilitationsstellen. Das PEI gibt diese wohl Medizinern bzw. Bioinformatikern. Bioinformatiker sind Mangelware, die bekommen per se mehr, weil die selten in den öffentlichen Dienst gehen und in der Industrie mehr Geld bekommen.
E11 ist weniger als eine Ingenieursstelle (das wäre E12). Für Verwaltungsstellen gut bezahlt im öffentlichen Dienst, da gibt es meist niedrigere Stufen. Für Verwaltungsangestellte mit Verantwortung eine angemessene Stufe.
In die Pharmacovigilanz sollte gerade mal ein zusätzlicher Mediziner gehen.
Restgelder gehen an den Geldgeber zurück, weil nach Mannmonat gerechnet wird. Kostet ein Angestellter weniger, kann man das Restgeld nicht anderweitig verwenden, außer innerhalb des Projektes. Wenn Geld bei einer E14 über ist, und die E9 etwas teuer als gedacht ist, darf man bis zu 10% innerhalb des Projektes umschichten.
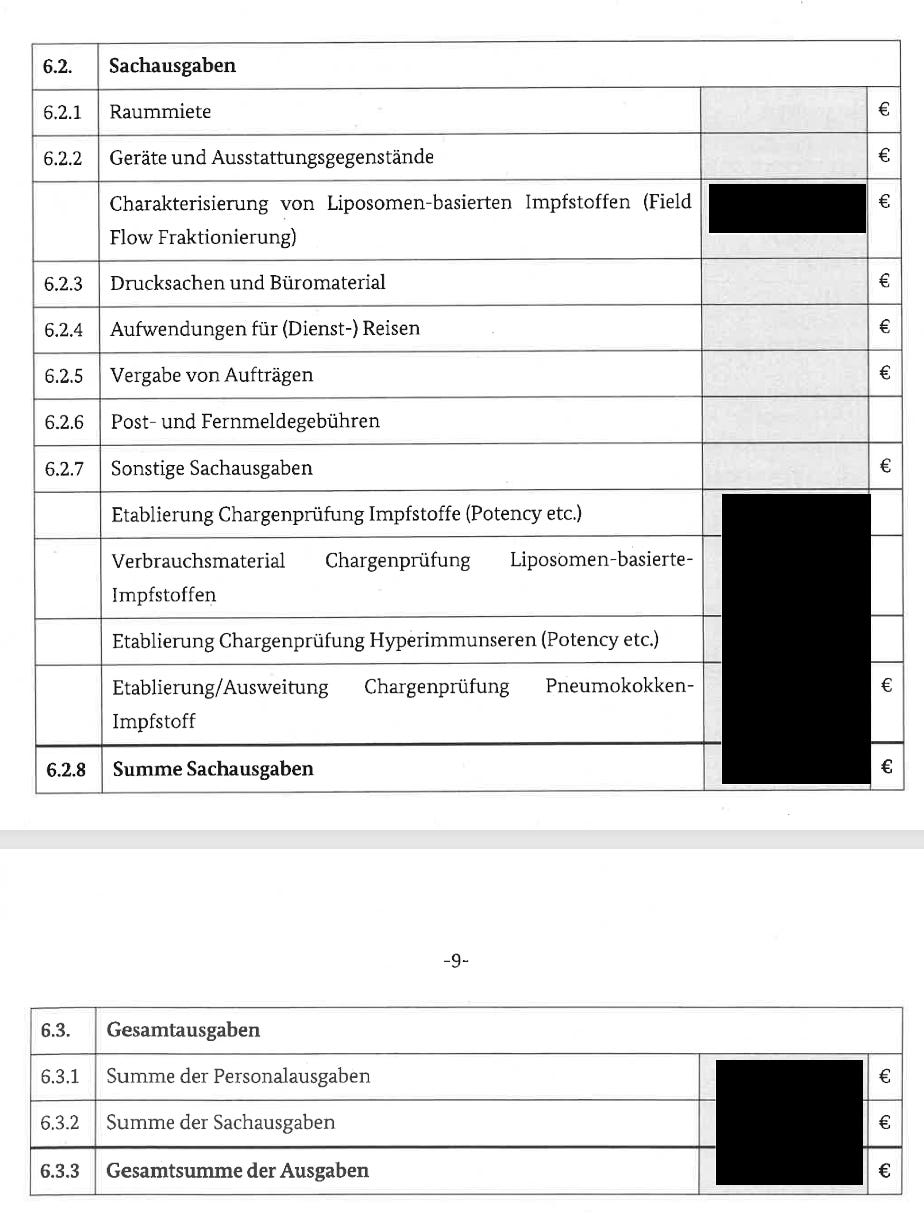
Man hat die LNP-modRNA Produkte also mit Feld-Fluss-Fraktionierung prüfen wollen. Das habe ich selbst nie gemacht und kann nicht abschätzen, wie geeignet das generell überhaupt wäre. Es erfasst jedenfalls nicht ansatzweise die produktionsbedingten Rückstände (DNA:RNA-Hybride, DNA) oder Addukte, oder oder oder.
Etablierung Chargenprüfung Impfstoffe (Potency etc.): Etablierung = Methodenentwicklung? Wie genau wollte man das machen? Die wollten erst mal Methoden zur Prüfung entwickeln und validieren? Wurde da nicht was vom Herstellern für die EMA (fehlerhaft) entwickelt?
Wie bereits eingangs erwähnt, USP ist gerade in der dritten Runde eines Versuchs, zu etablieren, wie man diese Produktklasse prüfen müsste.
War das Hybris oder Dummheit seitens des PEI.
Kurzbeschreibung des Vorhabens Projekt 2: SAFEVAC-2 Studie
Das PEI möchte bei Anwendung von einem oder mehreren Impfstoffen zum Schutz vor COVID-19 eine prospektive Studie in einer Kohorte freiwillig teilnehmender Erwachsener (z 18 Jahre), die mit einem COVID-19 Impfstoff geimpft werden. Die Studie ist Teil einer pro- aktiven Surveillance der Impfstoffsicherheit. Sie dient dazu, tagesaktuell quantitative Erkenntnisse zum Sicherheitsprofil der Impfstoffe zu erhalten. Die Teilnehmer der Studie sollen die Verträglichkeit der Impfstoffe mittels Smartphone App über 14 Wochen nach Impfung (erste Dosis) dokumentieren und dem PEI elektronisch und in anonymisierter Form mitteilen. Die Teilnahme an der Studie ist freiwillig. Die App soll eine Weiterentwicklung der SafeVac-1 App sein, die das PEI im Rahmen eines Projektes, das vom Bundesministerium für Gesundheit finanziert wurde, zur Sicherheit der Influenzaimpfung bereits erfolgreich erprobt hat.
Mit Vorteile der App sind:
Ermittlung der Häufigkeit und Schwere unerwünschter Ereignisse in verschiedenen Populationen (z.B. ältere und jüngere Personen, Personen mit Vorerkrankungen); vermeiden einer Dunkelzifferrate wie bei Spontanmeldungen, da auch das Fehlen unerwünschter Ereignisse berichtet wird
Longitudinale Untersuchung des Sicherheitsprofils über einen längeren Zeitraum nach Impfung (14 Wochen nach erster Dosis)
Untersuchung der Dauer und des Verlaufs von Nebenwirkungen
Ressourcensparende (Personal, Zeit), digitale Übertragung von großen Datenmengen zu Sicherheitsinformationen der Impfstoffe in das Datawarehouse der PEI Nebenwirkungsdatenbank und zeitnahe Auswertung der Daten
Aktive Partizipation der Bevölkerung
Im zweiten Teil des der Studie werden Inzidenzen von berichteten unerwünschten Ereignisse mit Hintergrundinzidenzen in der Bevölkerung verglichen, um Erkenntnisse zur möglichen Assoziation zwischen einem unerwünschten Ereignis und dem COVID-19 Impfstoff(en) zu erhalten.
Hier steht es schwarz auf weiß, wozu die SAFEVAC-2 Studie vorgesehen war.
Und falls einer denkt, das habe ich mir ausgedacht:
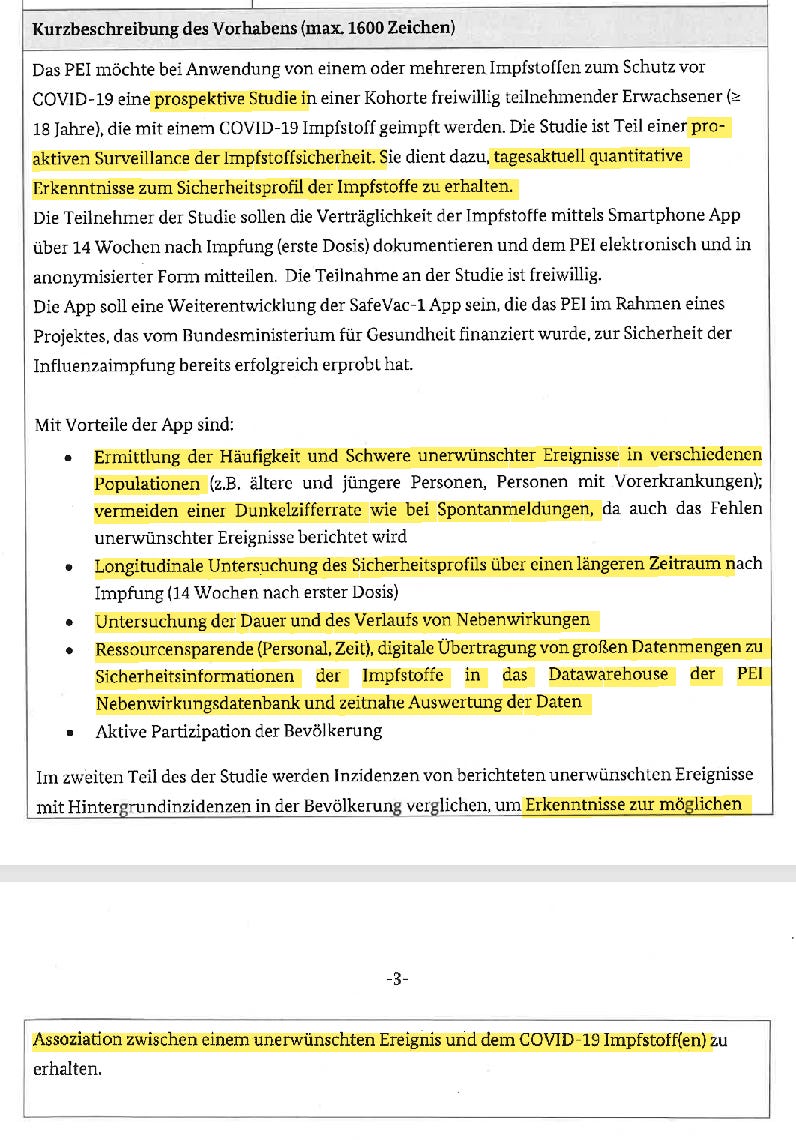
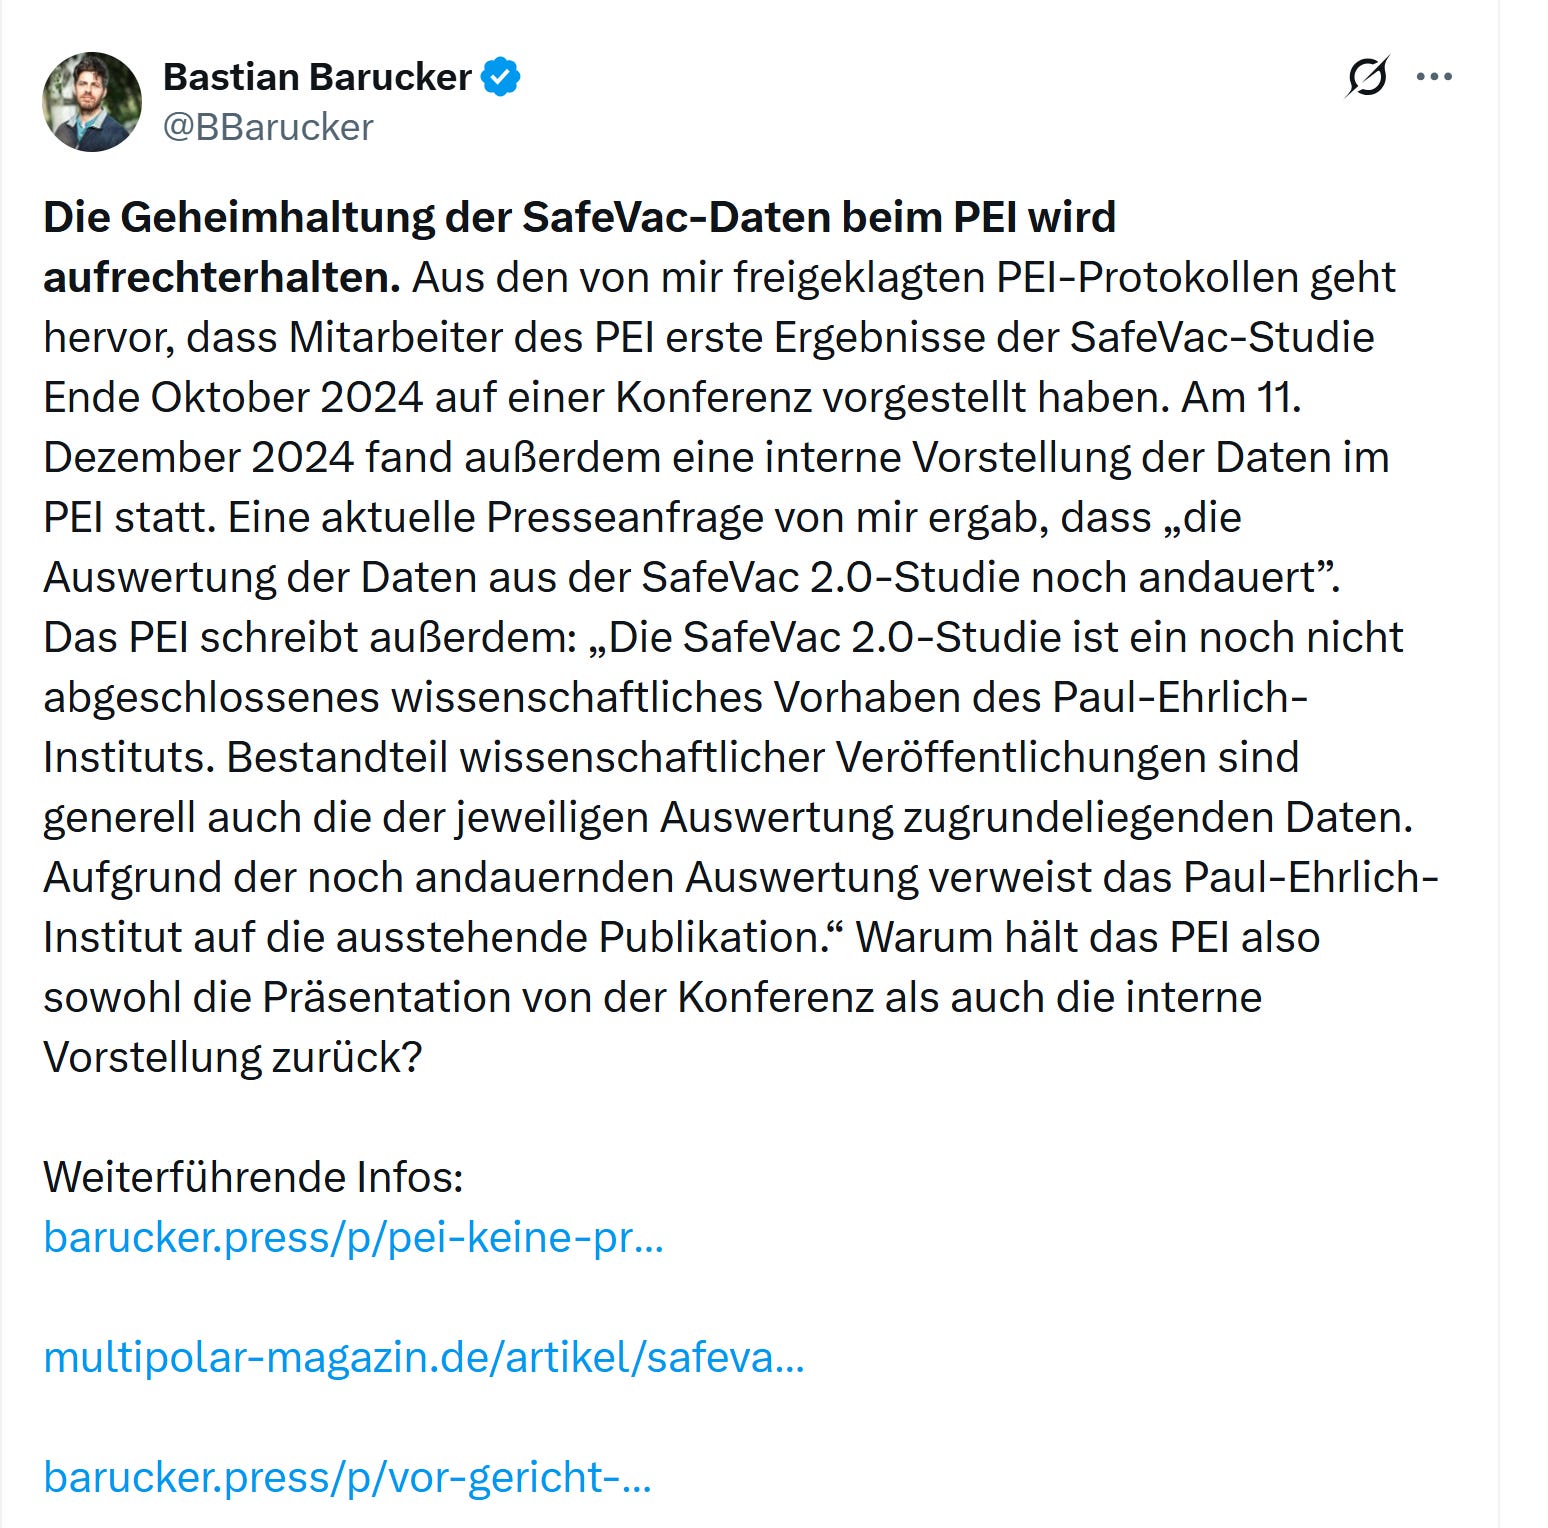
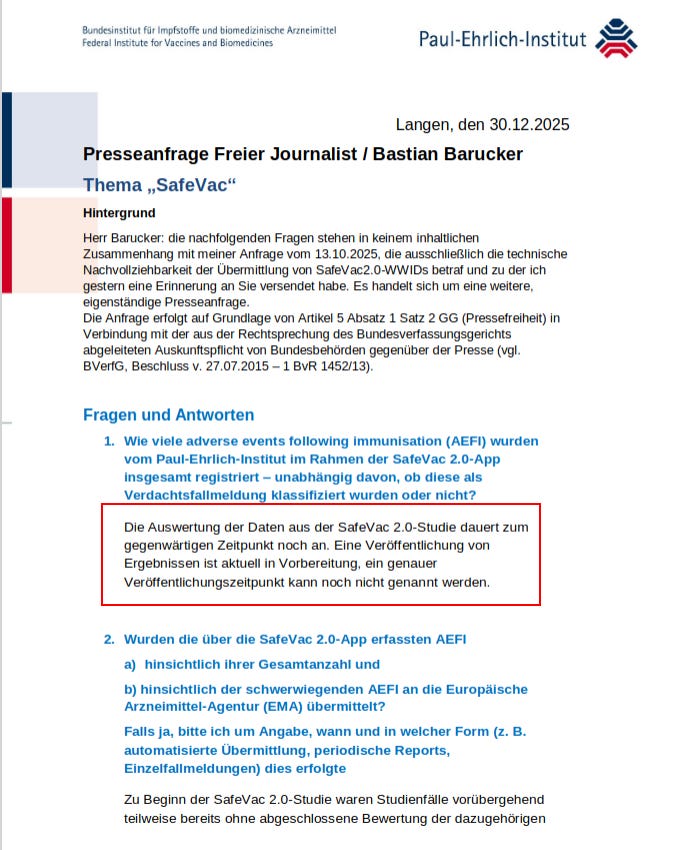
Nach 5 Jahren sind die Daten immer noch nicht veröffentlicht.6
Soviel zu tagesaktuell auf der Webseite des PEI, wie man beim Antrag der Schnittstelle (etwas weiter unten im Artikel) behauptet.
Das PEI hält die SafeVac App Daten geheim - Eine Chronologie der Verschleierung

Dieser Artikel behandelt die Geschichte der Klage gegen des PEI, um die Daten der SafeVac App zu erhalten.
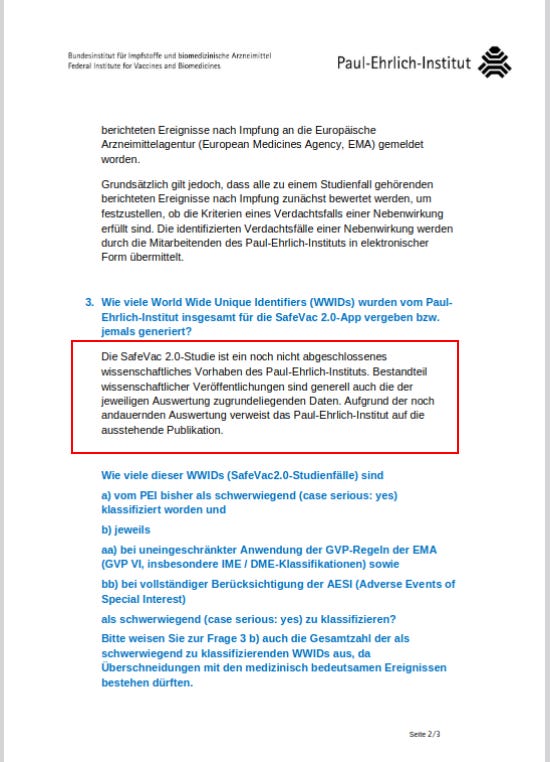
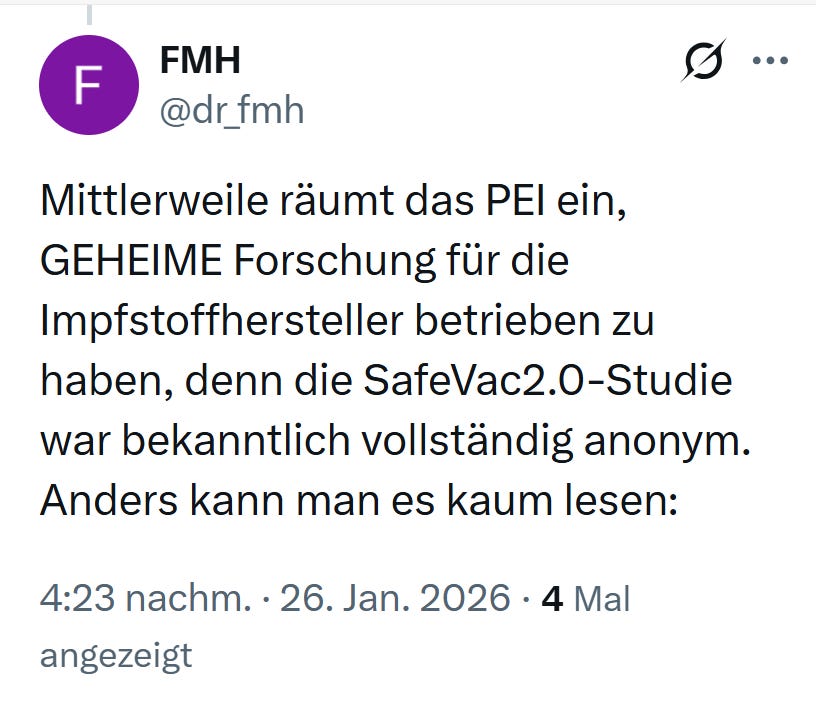
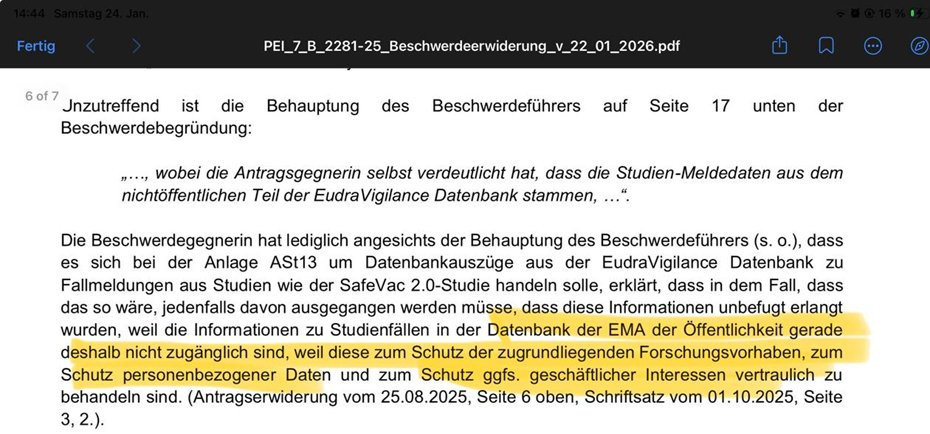
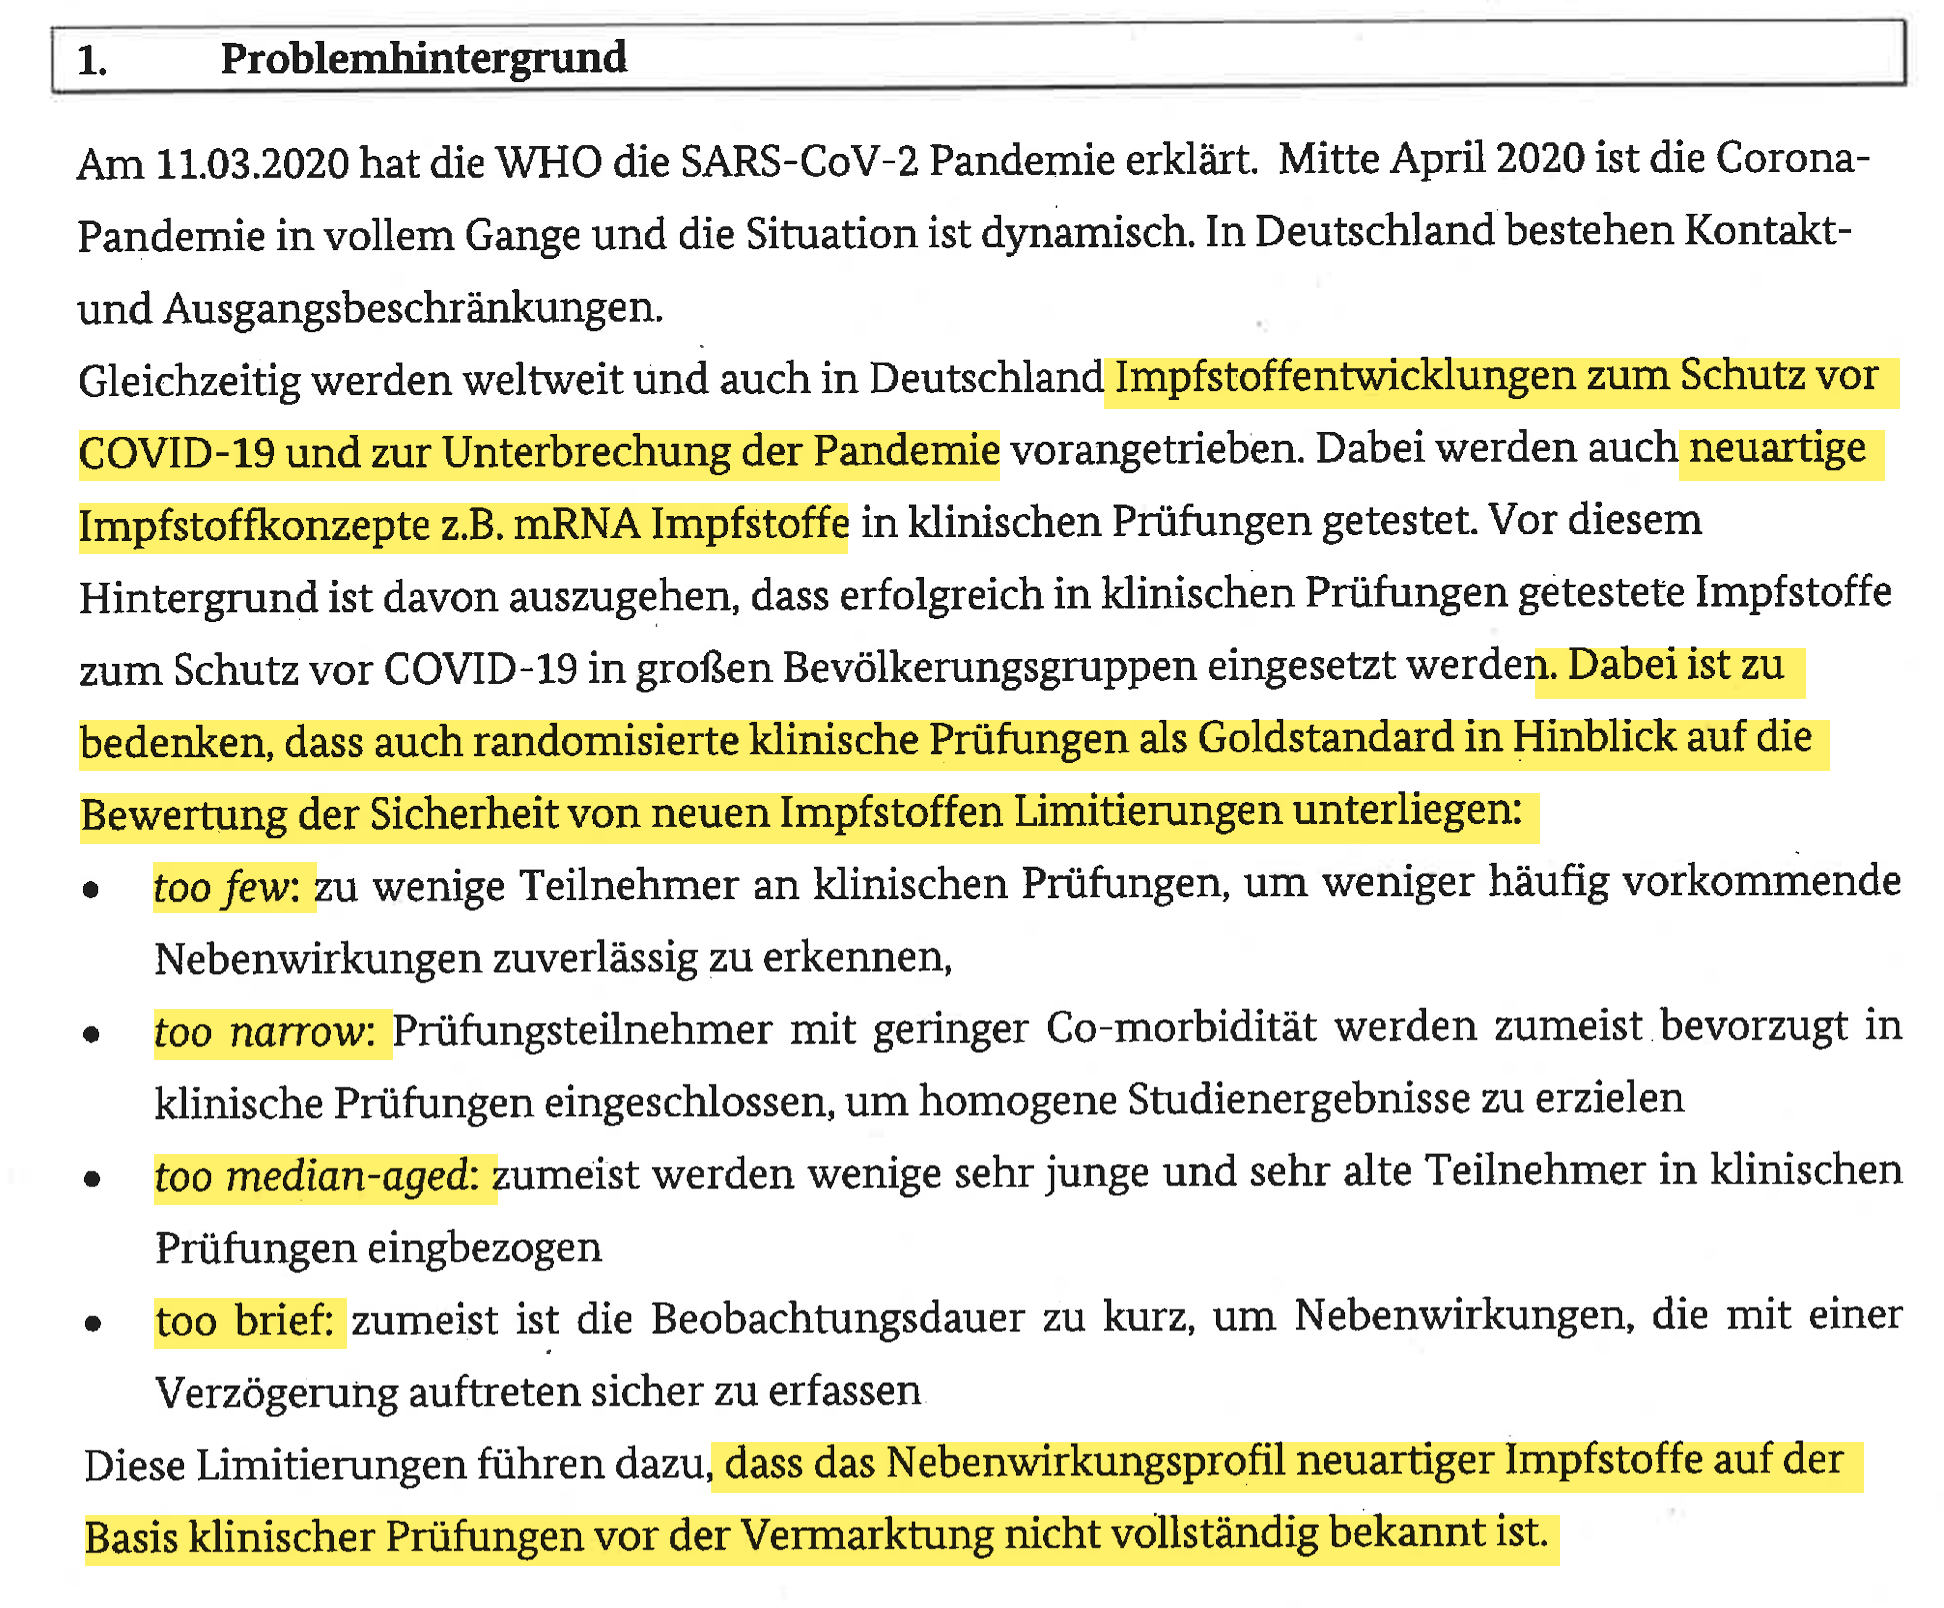
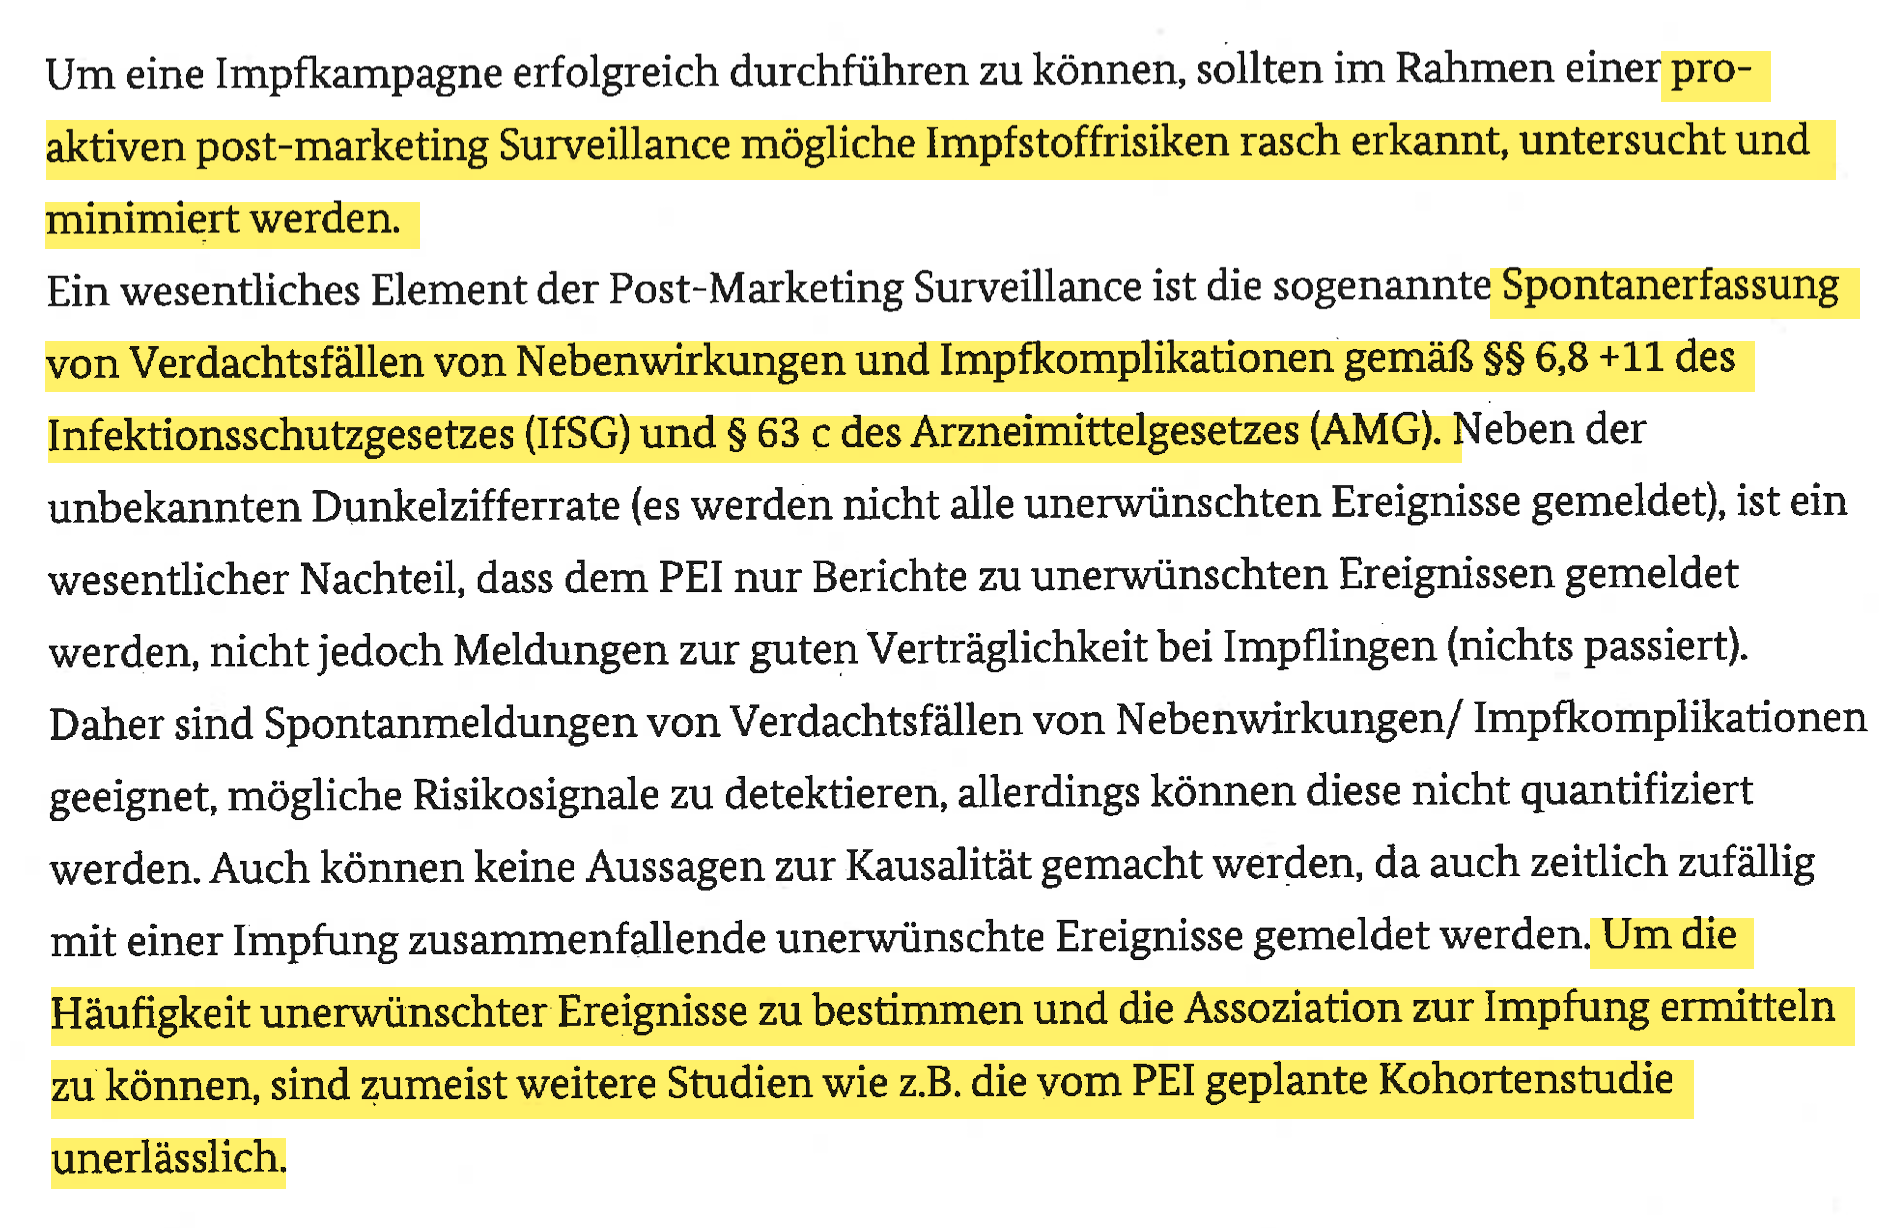
Für all jene, die sich Text gerne vorlesen lassen (so wie ich) oder google translate nutze, weil sie kein Deutsch können, die Bilder noch mal als reiner Text:
Am 11.03.2020 hat die WHO die SARS-CoV-2 Pandemie erklärt. Mitte April 2020 ist die Corona- Pandemie in vollem Gange und die Situation ist dynamisch. In Deutschland bestehen Kontakt- und Ausgangsbeschränkungen. Gleichzeitig werden weltweit und auch in Deutschland Impfstoffentwicklungen zum Schutz vor COVID-19 und zur Unterbrechung der Pandemie vorangetrieben. Dabei werden auch neuartige Impfstoffkonzepte z.B. mRNA Impfstoffe in klinischen Prüfungen getestet. Vor diesem Hintergrund ist davon auszugehen, dass erfolgreich in klinischen Prüfungen getestete Impfstoffe zum Schutz vor COVID-19 in großen Bevölkerungsgruppen eingesetzt werden. Dabei ist zu bedenken, dass auch randomisierte klinische Prüfungen als Goldstandard in Hinblick auf die Bewertung der Sicherheit von neuen Impfstoffen Limitierungen unterliegen:
too few: zu wenige Teilnehmer an klinischen Prüfungen, um weniger häufig vorkommende Nebenwirkungen zuverlässig zu erkennen,
too narrow: Prüfungsteilnehmer mit geringer Co-morbidität werden zumeist bevorzugt in klinische Prüfungen eingeschlossen, um homogene Studienergebnisse zu erzielen
too median-aged: zumeist werden wenige sehr junge und sehr alte Teilnehmer in klinischen Prüfungen eingbezogen
too brief: zumeist ist die Beobachtungsdauer zu kurz, um Nebenwirkungen, die mit einer Verzögerung auftreten sicher zu erfassen
Diese Limitierungen führen dazu, dass das Nebenwirkungsprofil neuartiger Impfstoffe auf der Basis klinischer Prüfungen vor der Vermarktung nicht vollständig bekannt ist.
Um eine Impfkampagne erfolgreich durchführen zu können, sollten im Rahmen einer pro- aktiven post-marketing Surveillance mögliche Impfstoffrisiken rasch erkannt, untersucht und minimiert werden.
Ein wesentliches Element der Post-Marketing Surveillance ist die sogenannte Spontanerfassung von Verdachtsfällen von Nebenwirkungen und Impfkomplikationen gemäß §§ 6,8 +11 des Infektionsschutzgesetzes (IfSG) und § 63 c des Arzneimittelgesetzes (AMG). Neben der unbekannten Dunkelzifferrate (es werden nicht alle unerwünschten Ereignisse gemeldet), ist ein wesentlicher Nachteil, dass dem PEI nur Berichte zu unerwünschten Ereignissen gemeldet werden, nicht jedoch Meldungen zur guten Verträglichkeit bei Impflingen (nichts passiert). Daher sind Spontanmeldungen von Verdachtsfällen von Nebenwirkungen/ Impfkomplikationen geeignet, mögliche Risikosignale zu detektieren, allerdings können diese nicht quantifiziert werden. Auch können keine Aussagen zur Kausalität gemacht werden, da auch zeitlich zufällig mit einer Impfung zusammenfallende unerwünschte Ereignisse gemeldet werden. Um die Häufigkeit unerwünschter Ereignisse zu bestimmen und die Assoziation zur Impfung ermitteln zu können, sind zumeist weitere Studien wie z.B. die vom PEI geplante Kohortenstudie unerlässlich.
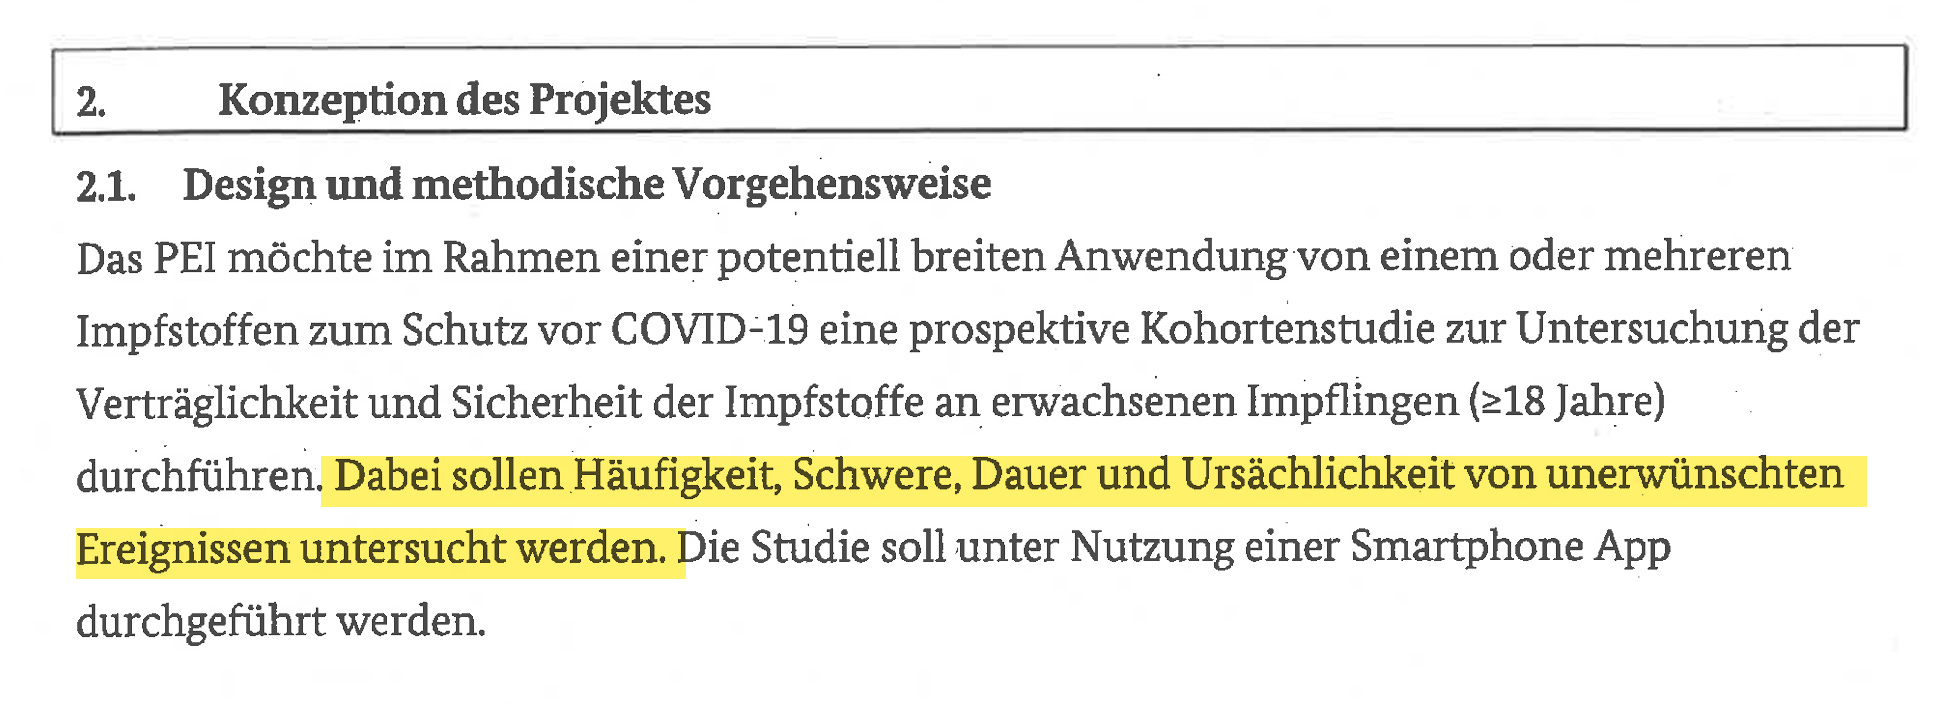
Das PEI möchte im Rahmen einer potentiell breiten Anwendung von einem oder mehreren Impfstoffen zum Schutz vor COVID+19 eine prospektive Kohortenstudie zur Untersuchung der Verträglichkeit und Sicherheit der Impfstoffe an erwachsenen Impflingen (218 Jahre) durchführen. Dabei sollen Häufigkeit, Schwere, Dauer und Ursächlichkeit von unerwünschten Ereignissen untersucht werden. Die Studie soll unter Nutzung einer Smartphone App durchgeführt werden.
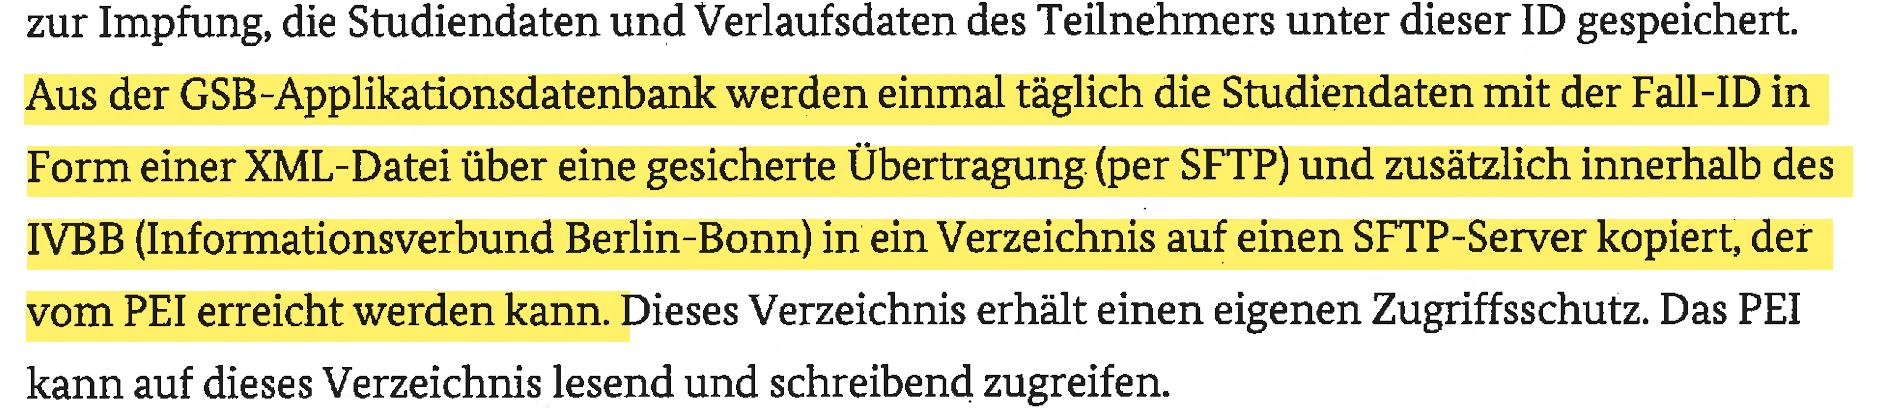
Aus der GSB-Applikationsdatenbank werden einmal täglich die Studiendaten mit der Fall-ID in Form einer XML-Datei über eine gesicherte Übertragung (per SFTP) und zusätzlich innerhalb des IVBB (Informationsverbund Berlin-Bonn) in ein Verzeichnis auf einen SFTP-Server kopiert, der vom PEI erreicht werden kann.
TÄGLICH! Es sollte TÄGLICH geprüft werden und nicht erst nach 5 Jahren!
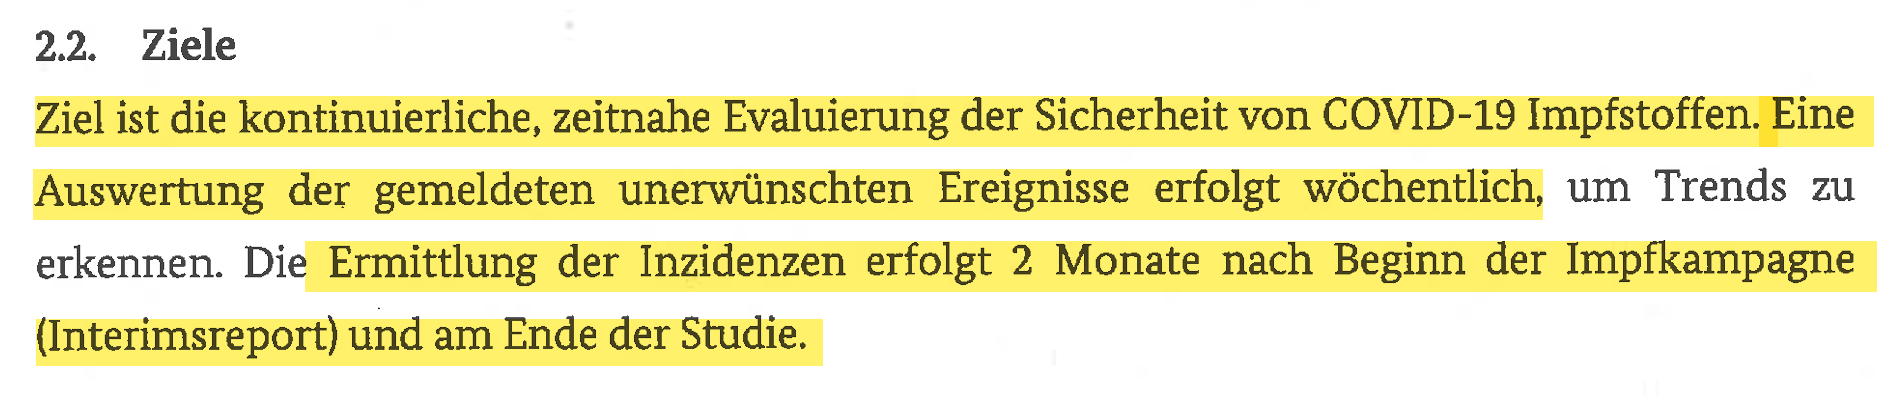
Ziel ist die kontinuierliche, zeitnahe Evaluierung der Sicherheit von COVID-19 Impfstoffen. Eine Auswertung der gemeldeten unerwünschten Ereignisse erfolgt wöchentlich, um Trends zu erkennen. Die Ermittlung der Inzidenzen erfolgt 2 Monate nach Beginn der Impfkampagne (Interimsreport) und am Ende der Studie.
Wo sind die wöchentlichen Auswertungen und jene alle zwei Monate?
Die Aussagefähigkeit von Spontanmeldungen zu Verdachtsfällen von Nebenwirkungen nach AMG bzw. Impfkomplikationen nach IfSG ist eingeschränkt, da weder Häufigkeiten von Nebenwirkungen noch Kausalität ermittelt werden können. Um die eingeschränkte Aussagefähigkeit von Spontanberichten auszugleichen, wurde vom Paul-Ehrlich-Institut gemeinsam mit dem Helmholtz-Zentrum für Infektionsforschung (HZI) die Smartphone App SafeVac-1 im Rahmen der Studie „VigilVacMobile“ entwickelt. Ein Hauptziel der Studie war die Verbesserung der passiven Überwachung der Impfstoffsicherheit durch den Einsatz einer elektronischen Datenerfassung mittels einer Smartphone App. In der Studie wurde die Sicherheit der Influenzaimpfung erfolgreich in der Influenzasaison 2018/2019 untersucht und ist nun beendet. Erste Ergebnisse der Studie wurden inzwischen auch veröffentlicht.
In einem Projekt von RKI und Uni Köln sollten Inzidenzen ausgewählter Erkrankungen in der Allgemeinbevölkerung ermittelt werden und eine Assoziation zwischen Impfung und unerwünschten Ereignissen nach Impfung untersucht werden.
In einem derzeit laufenden Projekt mit dem Robert Koch-Institut und der Universität Köln, das vom PEI finanziert wird, werden Inzidenzen ausgewählter Erkrankungen in der Allgemeinbevölkerung ermittelt, Diese können mit den Inzidenzen aus der geplanten Kohortenstudie verglichen werden. Daraus kann abgeleitet werden, ob eine Assoziation zwischen Impfung und unerwünschten Ereignissen nach Impfung besteht.
Wo sind diese Daten? Wo ist der Projektantrag, hat dem jemand? Weiß jemand von der Uni Köln etwas darüber?
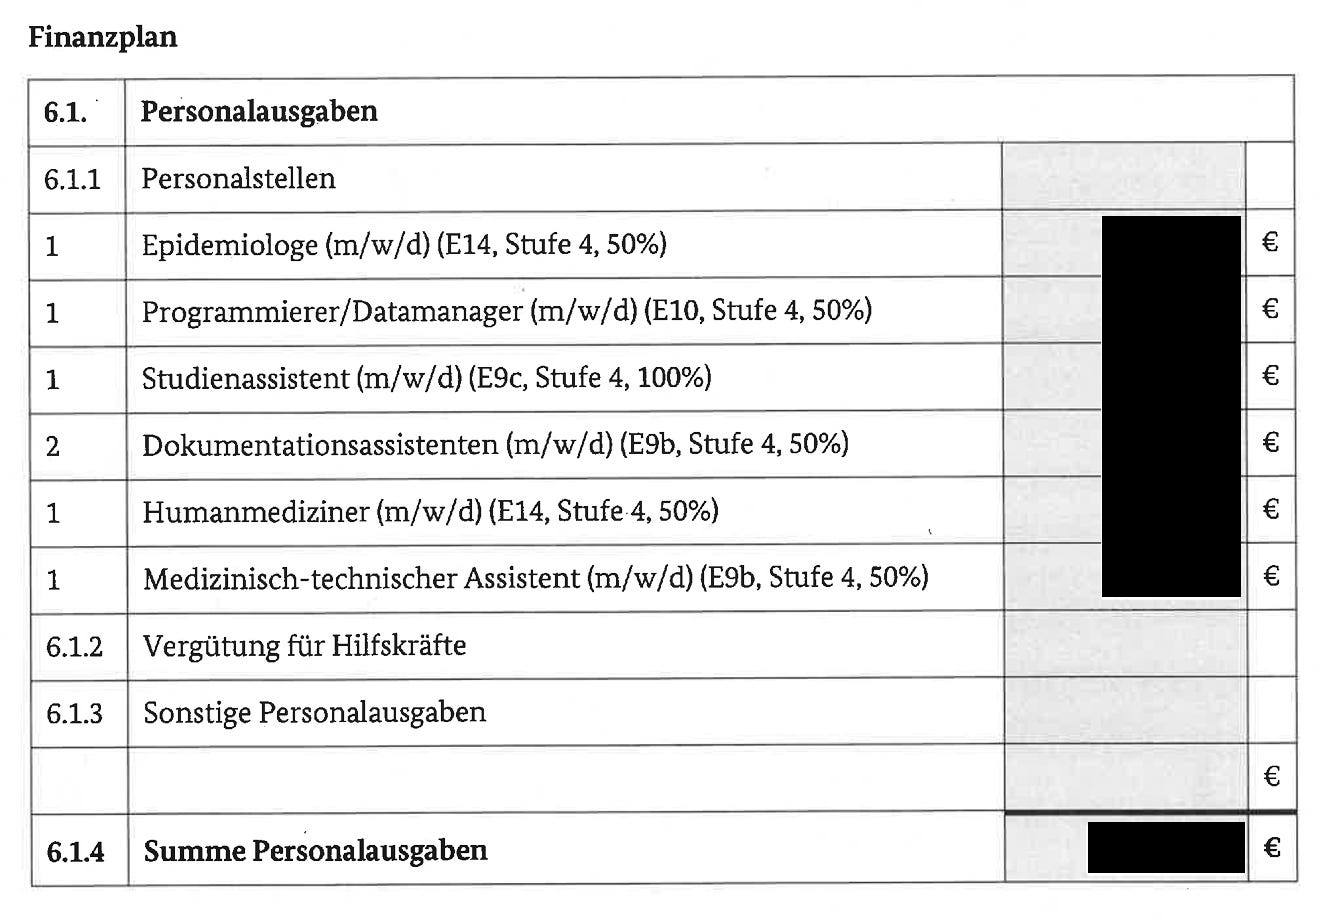
Wieviel Personal war dafür eingeplant? EIN Mediziner mit ca. 6 Jahren Erfahrung auf diesem Fachgebiet. Da bereits Stufe 4 eingetragen ist, war der Kandidat schon bekannt und gesetzt.
Diesem Arzt wurde eine Sekretärin (E9) zur Seite gestellt.
Viel Arbeitsaufwand hat man nicht erwartet.

Dementsprechend sind die beantragten Sachmittel/Verbrauchmittel Büro-und Reisemittel.
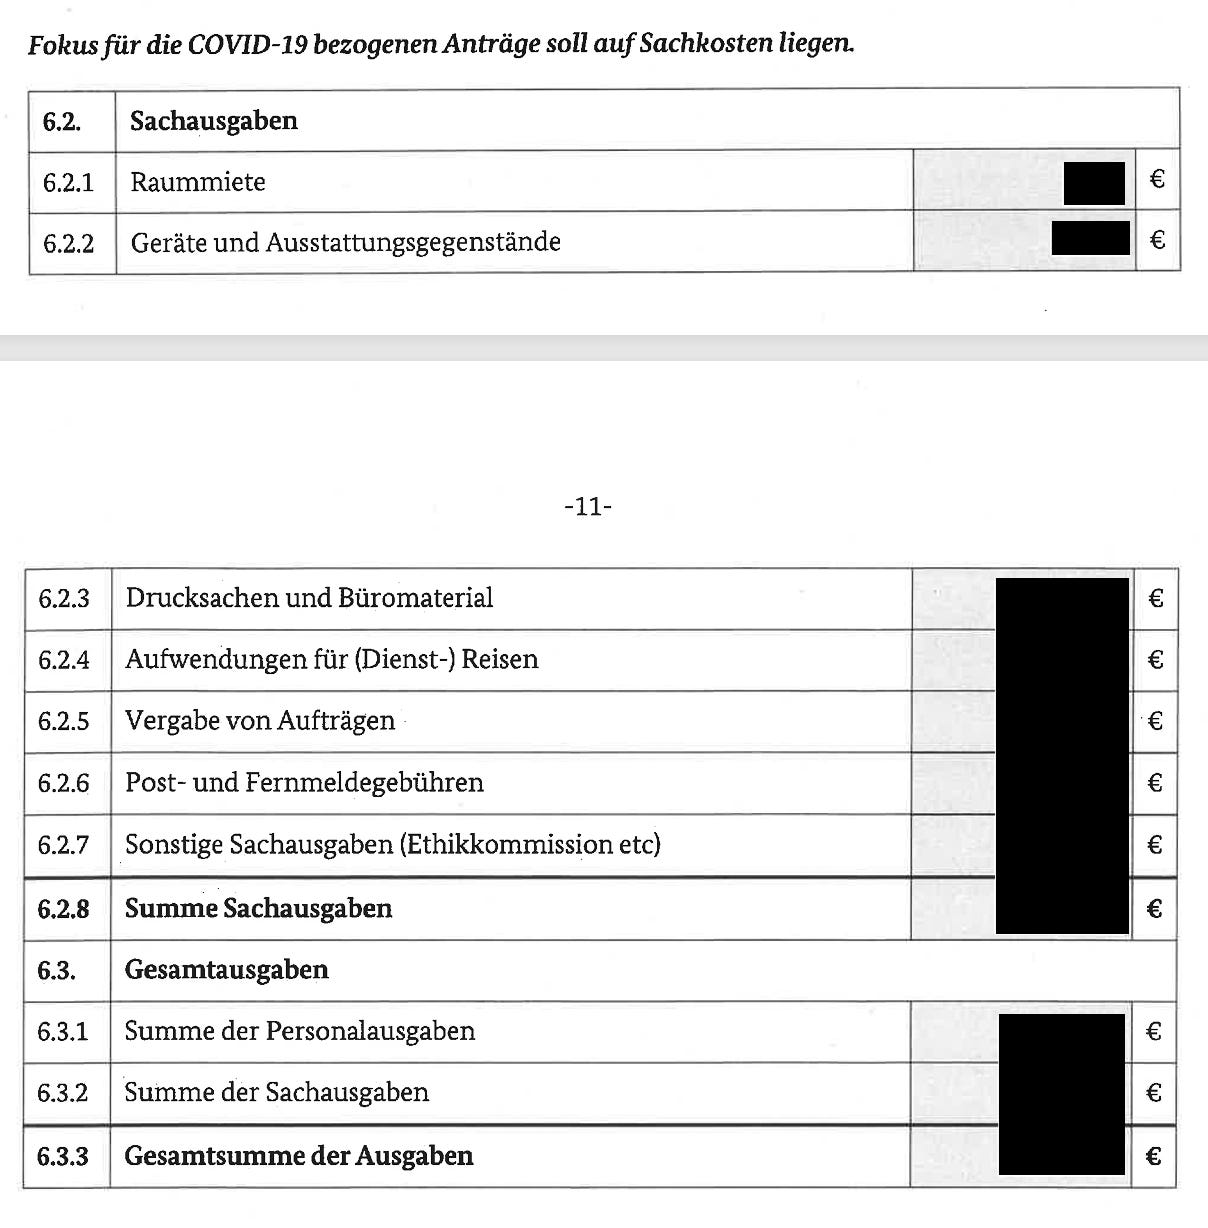
Post und Fernmeldegebühren sind eigentlich von Hausmitteln zu stellen, genau wie Büromaterial, Schreibtisch, Telefon, das übliche, was in einem Büro steht.
Kurzbeschreibung des Vorhabens Projekt 8: SAFEBLOOD Studie
Bei der Safeblood Studie handelt es sich um eine “prospektive Kohortenstudie - Risiko der hämatogenen Übertragung des neuen Coronavirus (SARS-CoV-2) bei a- bzw. oligosymptomatischen und symptomatischen Infizierten”
Prospektive Kohortenstudie, die als Beobachtungsstudie nicht in das Therapieregime der teilnehmenden Universitätskliniken eingreift.
Fragen: Kann SARS-CoV-2 durch Blut oder Blutkomponenten übertragen werden? Sind Risiko-minimierenden Maßnahmen bei der Blutspende notwendig (z. B. ein Spender- Screening)?
Kooperation: Im Studienprotokoll festgelegte Universitätskliniken und Virologische Institute
Dauer der Studie: 18 Monate: 6 Monate für die Rekrutierung von Patient/innen, 12 Monate für die Datenerhebung und Auswertung.
Kollektiv: 31 a- bzw. oligosymptomatische und 62 symptomatische Patient/innen im Alter von 18 und 68 Jahren.
Parameter: Untersuchungen von Körperflüssigkeiten (Nasenabstrich, Sputum, Serum, Plasma, Urin und Stuhl) mittels RT-PCR auf SARS-CoV-2-RNA
Weitere Laborparameter: Serokonversions-Marker (IgM, IgG), Versuch der Virus-Anzüchtung
Klinische Daten: Erhebung von demografischen Daten, Komorbiditäten, Operationen, | Risikofaktoren ( z.B. Rauchen) über einen Fragebogen.
Virologische Untersuchungen: Koinfektionen mit anderen respiratorischen Erregern (Influenzavirus A und B, Respiratory Syncytial Virus, etc.) über einen Zeitraum von 30 Tagen nach Erstmanifestation.
Statistische Analyse: Berechnung des relativen Risikos und der Risikodifferenz für eine RNAämie bzw. Virusanzucht aus Serum/Plasmaproben von a- bzw. oligosymptomatischen vs. symptomatischen Patient/innen; Identifizierung von Risikofaktoren für die hämatogene Übertragung von SARS-CoV-2, -3-
Veröffentlichung: Vorstellung der Studienergebnisse auf Fachkongressen und zeitnahe Publikation in einer wissenschaftlichen Zeitschrift.
Regulation: ggf. Einführung risikominimierender Maßnahmen
Das Projekt ist veröffentlicht und die Autoren sind gute alte Bekannte:
Victor M. Corman
Brigitte Keller-Stanislawski
Christian Drosten
Sandra Ciesek
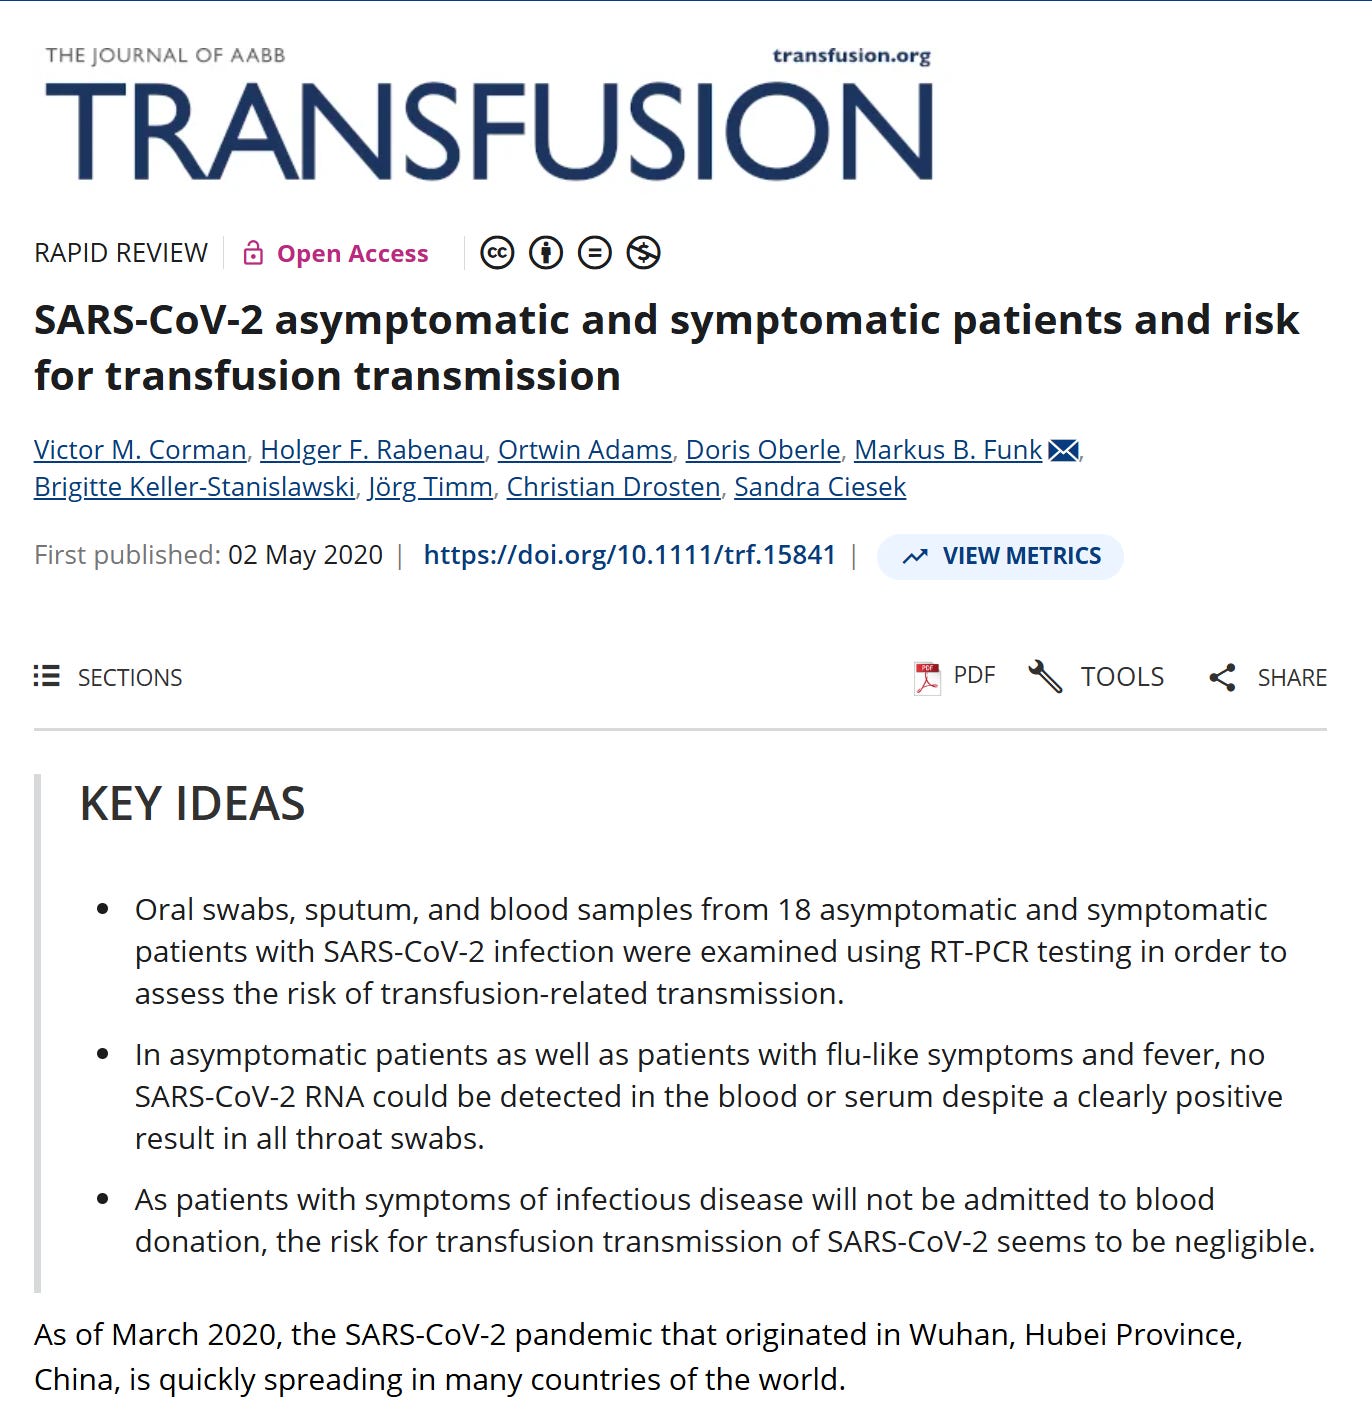
Leider steht im Paper letztendlich nichts zum Thema “Versuch der Virus-Anzüchtung “
Hat wohl nicht funktioniert?
Wer auf dem Paper sind wohl die Wissenschaftler auf E14 Stufe 4?
Kurzbeschreibung des Vorhabens Projekt: Schnittstelle zum Datenimport aus SafeVac 2 in die PEI Nebenwirkungsdatenbank
Mit der prospektiven Studie zur Sicherheit von Covid-19 Impfstoff(en) mittels Smartphone App (SafeVac-2 Studie) (genehmigter Projektantrag 2 für Covid-19) wird bei Anwendung von einem oder mehreren Impfstoffen zum Schutz vor COVID-19 eine prospektive Studie in einer Kohorte freiwillig teilnehmender Erwachsener, die mit einem COVID-19 Impfstoff geimpft werden, das Auftreten von unerwünschten Ereignissen und der Schutz vor der Krankheit erfasst.
Die Studie ist Teil einer pro-aktiven Surveillance der Impfstoffsicherheit. Sie dient dazu, tagesaktuell quantitative Erkenntnisse zum Sicherheitsprofil der Impfstoffe zu erhalten.
Die Daten aus der App müssen in die Nebenwirkungsdatenbank des PEI importiert werden. Die Daten in der Nebenwirkungsdatenbank stehen dann für Analysen zur Verfügung. Das Paul-Ehrlich-Institut ist nach Arzneimittelgesetz verpflichtet, alle ihm bekannt gewordenen Nebenwirkungen/unerwünschte Ereignisse an die Datenbank der Europäischen Arzneimittelagentur zu übermitteln. Für diese Übermittlung ist es erforderlich, dass die Daten in der Datenbank verfügbar sind.
Die importierten Daten müssen zudem in der Datenbank bearbeitet werden, insbesondere ist die Kodierung der gemeldeten unerwünschten Ereignisse nach dem MedDRA Katalog erforderlich, ebenso wie die Kodierung der gegebenen Impfstoffe.
Die Auswertung der Daten ist erst nach der Bearbeitung in der Datenbank möglich.
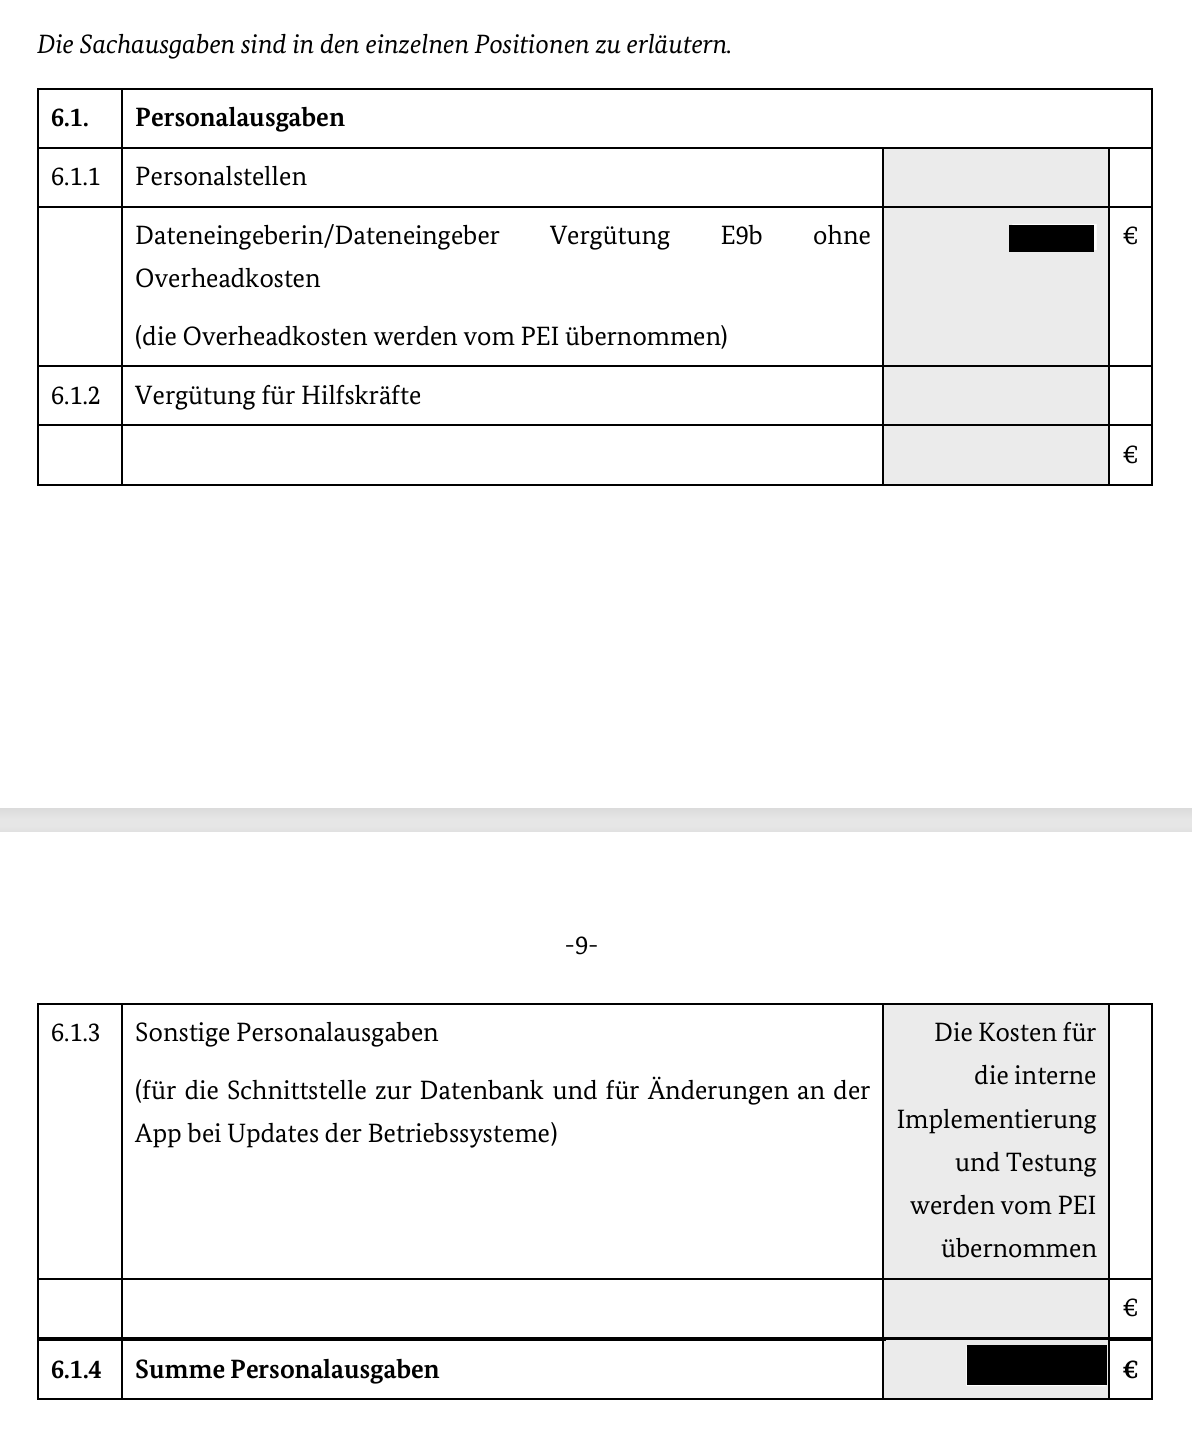
Für die zusätzlichen Daten aus der App wird für die Bearbeitung zusätzliche personelle Kapazität einer Dateneingeberin/eines Dateneingebers benötigt. Bei bisher eingehenden ca. 30.000 Fällen pro Jahr stehen zurzeit 2 Vollzeitkräfte und 3 Teilzeitkräfte zur Verfügung.
Die Anzahl der über die App eingehenden Meldungen kann zurzeit nicht beziffert werden. Bei einer Durchimpfung der Gesamtbevölkerung mit Covid-19 Impfstoffen ist mit einem Meldeaufkommen von 10.000 bis 15.000 Meldungen pro Tag zu rechnen.
In der neuen Nebenwirkungsdatenbank stehen zwar vermehrt automatisierte Bearbeitungen für die Kodierung zur Verfügung, für die valide Fallbearbeitung ist aber die Kontrolle und Nachbearbeitung auch automatisiert kodierter Angaben essentiell. Für diese Bearbeitung wird eine zusätzliche Vollzeitkraft benötigt.
Das Paul-Ehrlich-Institut ist nach Arzneimittelgesetz verpflichtet alle ihm bekannt gewordenen Nebenwirkungen/unerwünschte Ereignisse an die Datenbank der Europäischen -Arzneimittelagentur zu übermitteln. Auch für die Übermittlung der Meldungen an die Europäische Arzneimittelagentur wird zusätzliche personelle Kapazität benötigt.
Nach der Implementierung der SafeVac App ist eine kontinuierliche Betreuung der App, insbesondere hinsichtlich der Sicherstellung der vollen Funktionalität auch bei zukünftigen Updates/neuen Versionen von IOS und Android Betriebssystemen erforderlich.
Bei entsprechenden neuen Versionen von IOS und Android ist die Überprüfung der Funktionalität und die Testung der App erforderlich und möglicherweise Anpassungen der App. Diese Prüfung, Testung und Anpassung muss von dem Entwickler der App durchgeführt werden. Ein entsprechender Pflegevertrag ist hierzu erforderlich.
Erneut die Bestätigung:
“Die Studie ist Teil einer pro-aktiven Surveillance der Impfstoffsicherheit. Sie dient dazu, tagesaktuell quantitative Erkenntnisse zum Sicherheitsprofil der Impfstoffe zu erhalten.“ Man rechnete mit einem “Meldeaufkommen von 10.000 bis 15.000 Meldungen”.
Wie viele Meldungen waren es letztendlich wohl pro Tag?
Die Nebenwirkungsdatenbank des Paul-Ehrlich-Institut wurde von einem externen Dienstleister erstellt. Die Schnittstelle muss durch diesen externen Dienstleister PharmApp Solutions GmbH, Erkrath implementiert werden.
Das sind wohl die hier: https://pharmapp.de/
Die SafeVac 2 App wird von einem externen Dienstleister, MATERNA Information & Communications SE, Dortmund erstellt und implementiert.
Die Daten aus der SafeVac App werden über die Schnittstelle in die Nebenwirkungsdatenbank importiert und stehen dann statistischen Analysen zur Verfügung. Nach der Bearbeitung der von der App in die Nebenwirkungsdatenbank des Paul-Ehrlich-Instituts importierten Daten stehen diese tagesaktuellen Analysen hinsichtlich der Sicherheit der Covid-19 Impfstoffe zur Verfügung. Diese Analysen ermöglichen die kontinuierliche Überwachung des Sicherheitsprofils der Covid-19 Impfstoffe nach der Zulassung. Tagesaktuelle Analysen zur Information der Bevölkerung über das Sicherheitsprofil der Covid-19 Impfstoffe auf der Homepage des Paul-Ehrlich-Institut sind möglich.
Zeitversetzt 11 Jahre später?
Zum Bearbeiten hatte man eine TA/Sekretärin eingeplant:
Unterstützungsmöglichkeiten:
Bücherwunschzettel: https://www.amazon.de/registries/gl/owner-view/30LG3DJ4ET90L?ref_=list_d_gl_lfu_nav
Andere Unterstützungsmöglichkeiten für Holgers und meine Forschung:
Konto für Unterstützung für das Projekt Scan 2000
Dr. Merse DE34 4305 0001 0302 7851 75 Sparkasse Bochum
Horst Reissner: IBAN DE51 4401 0046 0406 4514 67
Dr. S. Stebel: https://ko-fi.com/einmalmitprofisarbeiten
Schriftliche Frage im Monat Oktober 2024 Arbeitsnummer 10/221. (n.d.). https://fragdenstaat.de/anfrage/schriftliche-frage-im-monat-oktober-2024-arbeitsnummer-10-221/
Reimbursement Institute. (2023, January 25). PEI - Paul-Ehrlich-Institut - Aufgaben & Zuständigkeitsbereiche. Reimbursement.Institute. https://reimbursement.institute/glossar/pei-paul-ehrlich-institut/#
Analytical Procedures for Quality of mRNA Vaccines and Therapeutics (Draft Guidelines: 3rd Edition) | USP-NF https://www.uspnf.com/notices/analytical-procedures-mrna-vaccines-20240802
Sandra. (n.d.). TVöD Stufen - Eingruppierung und Verweildauer. TVöD: Tarifvertrag 2022, Entgelttabellen, Rechner. https://www.oeffentlichen-dienst.de/tvoed/bund/stufen.html
Vitriol, D. V. (2025, February 1). Das PEI hält die SafeVac App Daten geheim - Eine Chronologie der Verschleierung. DrBine’s Newsletter. https://drbine.substack.com/p/das-pei-halt-die-safevac-app-daten


Corman, V. M., Rabenau, H. F., Adams, O., Oberle, D., Funk, M. B., Keller‐Stanislawski, B., Timm, J., Drosten, C., & Ciesek, S. (2020). SARS‐CoV ‐2 asymptomatic and symptomatic patients and risk for transfusion transmission. Transfusion, 60(6), 1119–1122. https://doi.org/10.1111/trf.15841 https://onlinelibrary.wiley.com/doi/10.1111/trf.15841