

Ich habe einen IFG ganz ohne Trara und wir wollen nicht blabla bekommen. So wie es sein sollte. Ich bin erstaunt.

Zeitlich befristet kann man die Daten noch von der Originalquelle herunterladen:

BfArM Datentransfer:
https://cloud.bfarm.de/s/xn2Dnz6TEyTjFap/authenticate/showshare
Passwort: aX2jk9X76q
Die Dateien sind dauerhaft bei Telegram hinterlegt.
https://t.me/DrBines_verbales_Vitriol/22114
Bei der Datenmenge, habe ich mir erst einmal einen groben Überblick von Perplexity erstellen lassen. Die jeweiligen Dokumente müssen von nutzenden Juristen jeweils noch einmal selbst geprüft werden.
Ivermectin und die BfArM-BMG-Kommunikation zu COVID-19
Ein chronologischer, quellenbasierter Review der Ivermectin-Korrespondenz aus dem FOI-Bestand des Referats 93 des BMG. Grundlage ist die Datei Covid-Berichte_geschwarzt.pdf (im Folgenden: BER, 1.975 Seiten); ergänzende Verweise auf die E-Mail-Bestände nutzen Teil1v3 (T1), Teil2v3 (T2), Teil3v3 (T3) sowie Emails-von-93-an-oder-cc-BMG_geschwarzt.pdf (V93). Zitierschema: [BER pXXX; TT.MM.JJJJ; „Betreff”].
Überblick und Rahmen
Sämtliche Berichte, die das BfArM in dieser Akte zu Ivermectin an das BMG-Referat 114 sendet, laufen zentral über das Leitungsbüro von Prof. Dr. Karl Broich (leitung@bfarm.de). Adressat ist regelmäßig „1 BMG” (Postfach der Hausleitung) mit „11 BMG” in Kopie; hausintern werden die Referate 3, 10 und 32 des BfArM ins Cc gesetzt. Alle Anschreiben verwenden dieselbe Standardformulierung „anbei erhalten Sie einen Bericht des BfArM zu o. g. Betreff” [BER p1065; 19.10.2020; „Bericht: Ivermectin-Präparate”]; [BER p1337; 25.01.2021; „Bericht: ‘Therapeutische Möglichkeit: Ivermectin bei Covid-19’”]; [BER p1756; 08.04.2021; „Initiativbericht: ‘Ivermectin als Corona-Therapeutikum’”].
Der Ivermectin-Strang zeigt drei ineinandergreifende Kommuniaktionsstränge:
eine firmengetriebene, in der die Pädia GmbH (Marke Scabioral, Vertrieb Infectopharm) wiederholt Zulassungsberatung sucht
eine parlamentarisch-politische, die von einer Landtags- und Bundestagskette (Rupprecht, Reiß, Keuter, Holetschek) getragen wird
und eine wissenschaftliche, in der das BfArM konstant an einer methodenkritischen Ablehnung festhält und Preprints wie Hill 2021, Elgazzar oder die FLCCC-Zusammenstellungen als nicht belastbar einstuft
19. Oktober 2020 — Erstbericht auf BMG-Erlass
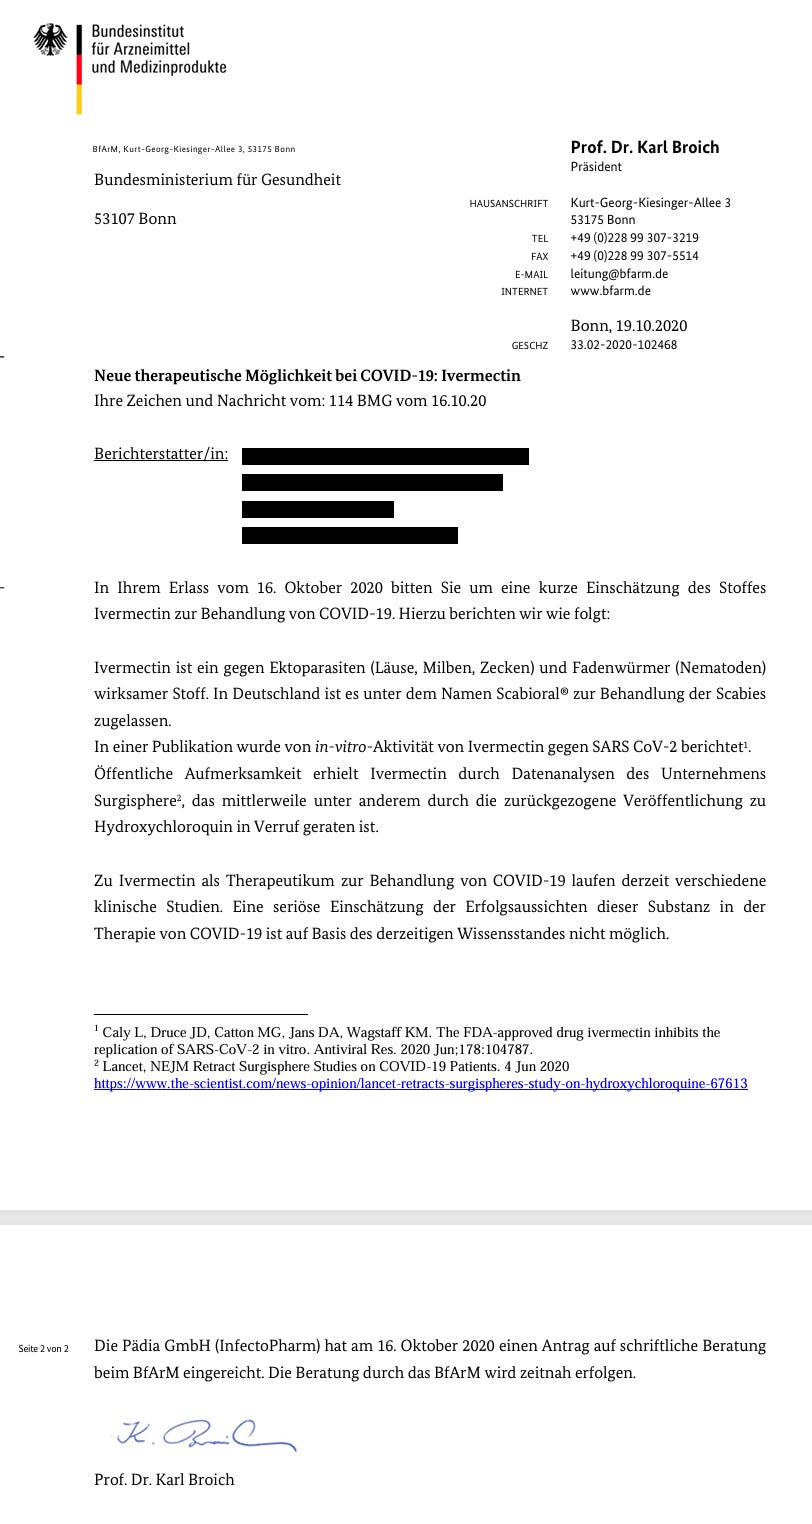
Der erste Ivermectin-Bericht in der Akte antwortet auf einen BMG-Erlass des Referats 114 vom 16.10.2020 und trägt das Aktenzeichen 33.02-2020-102468 [BER p1065; 19.10.2020; „Bericht: Ivermectin-Präparate”]. Das BfArM referiert die frühen In-vitro-Daten (Caly et al., Monash University), die frühen klinischen Beobachtungsstudien in Bangladesch und Argentinien und die zurückgezogene Surgisphere-Analyse; es kommt zu dem Schluss, „eine seriöse Einschätzung … zum aktuellen Zeitpunkt nicht möglich” [BER p1065-1068; 19.10.2020].
Bedeutsam für den weiteren Verlauf: Bereits am 16.10.2020 hatte die Pädia GmbH aus Heppenheim, die die Marke Scabioral vertreibt und zur Firmengruppe Infectopharm gehört, beim BfArM einen Antrag auf schriftliche Beratung zu Ivermectin bei COVID-19 gestellt [BER p1067; 19.10.2020; „Bericht: Ivermectin-Präparate”]. Dieser Antrag ist der Ausgangspunkt der firmenseitigen Aktenlage.
25. Januar 2021 — Folgeerlass, Hill-Preprint und Infectopharm-Schreiben
Am 25.01.2021 sendet das BMG (Referat 1) einen Folgeerlass an das BfArM; das BfArM antwortet am selben Tag unter dem Aktenzeichen 3.01-2021-0139 [BER p1337-1343; 25.01.2021; „Therapeutische Möglichkeit: ‘Ivermectin bei Covid-19’”]. Anlass sind zwei Vorgänge: die als Preprint veröffentlichte Meta-Analyse von Andrew Hill et al. („Preliminary meta-analysis of randomised trials of ivermectin to treat SARS-CoV2 infection”) mit 18 Studien und 2.282 Patientinnen und Patienten sowie ein Schreiben der Firma Infectopharm vom 22.01.2021 [BER p1338; 25.01.2021].
Das BfArM hebt die methodischen Schwächen der eingeschlossenen Studien hervor: 12 der 18 Arbeiten kombinierten Ivermectin mit einer unspezifizierten Standardtherapie, teilweise mit Doxycyclin; die Endpunkte und die Definitionen einer klinischen Genesung differieren erheblich; wichtige Studiendetails fehlten. Es zitiert Hill selbst mit dem Fazit, es müsse „eine größere und angemessenere randomisierte klinische Studie durchgeführt werden, bevor eine abschließende Evaluierung der Wirksamkeit von Ivermectin zur Behandlung von COVID-19 vorgenommen werden kann” [BER p1339; 25.01.2021].
Zum Schreiben der Firma Infectopharm — die behauptete, STAKOB und WHO würden ihre Empfehlungen dem NIH-Update anpassen — stellt das BfArM klar, dass die NIH-Übergangsformulierung („insufficient data … to recommend either for or against”) gerade keine positive Empfehlung ist, und dass die Anwendung von Ivermectin bei COVID-19 ausdrücklich nur „im Rahmen von klinischen Studien” erfolgen sollte [BER p1340; 25.01.2021]. Bei der EMA werde das Thema in der COVID-19 European Task Force voraussichtlich in den kommenden Wochen behandelt werden. Zusammenfassend hält das BfArM die Wirksamkeit „auf der Basis der vorliegenden Daten zum aktuellen Zeitpunkt als nicht hinreichend belegt”.
17. Februar 2021 — Vier-Seiten-Widerlegung nach dem Infectopharm-Gespräch
Am 16.02.2021 fordert das BMG-Referat 114 einen Bericht zum Gespräch mit Infectopharm am 17.02.2021 an; das BfArM übermittelt seinen Bericht am 17.02.2021 unter dem Aktenzeichen 10-2021-4824 [BER p735-748; 17.02.2021; „Bericht: Gespräch mit InfectoPharm zu Ivermectin bei COVID-19”]. Der Bericht widerlegt die Infectopharm-Stellungnahme vom 11.02.2021 punktweise. Er kritisiert namentlich die von Hill, Kory (FLCCC) und Casteneda-Sabogal genutzten Preprints als methodisch unzulänglich, weist auf die COVRIIN-Einordnung „potentiell wirksame Substanzen bisher ohne nachgewiesenen Nutzen” hin und benennt die einzigen 3-mg-Ivermectin-Tabletten auf dem deutschen Markt: Scabioral und Driponin, beide aus dem Portfolio Infectopharm/Pädia [BER p738-741; 17.02.2021].
Als regulatorischer Kontext wird das dezentrale EU-Zulassungsverfahren NL/H/4914/01/DC (Antragstellerin Laboratorios Liconsa S.A., positiv abgeschlossen am 11.02.2021) angeführt [BER p743; 17.02.2021]. Anlage 1 des Berichts enthält zudem Verkaufszahlen zur Marktverteilung: 87,1 % Galderma, 11,9 % Pädia Heppenheim, 0,9 % Infectopharm — ein Hinweis auf die kommerzielle Ausgangslage, in der der spätere Wettbewerb um die COVID-Indikation stattfindet [BER p747; 17.02.2021].
5. März 2021 — Antwortbrief an MdB Albert Rupprecht
In den nachfolgenden Berichten wird mehrfach auf ein Antwortschreiben des BfArM an den Bundestagsabgeordneten Albert Rupprecht (CSU) vom 05.03.2021 verwiesen [BER p1760; 23.03.2021; „Ivermectin als Corona-Therapeutikum”]. Der Wortlaut dieses Briefes ist in der vorliegenden Akte nicht unmittelbar enthalten; sein Inhalt wird durch die spätere Antwort an den bayerischen Landtagsabgeordneten Tobias Reiß und durch den Initiativbericht vom 08.04.2021 vermittelt.
23. März 2021 — Politische Eskalation aus dem bayerischen Landtag
Der Landtagsabgeordnete Tobias Reiß (CSU, Stellvertretender Vorsitzender und Parlamentarischer Geschäftsführer der CSU-Fraktion) schreibt am 23.03.2021 direkt an Broich; der Verteiler ist ungewöhnlich breit und politisch aufgeladen: 1 BMG, MB BMG, MB BMBF, der bayerische Staatsminister Klaus Holetschek, der bayerische Staatsminister Bernd Sibler, MdB Albert Rupprecht, MdB Emmi Zeulner, der gesundheitspolitische Sprecher Bernhard Seidenath, CSU-Fraktionsvorsitzender Thomas Kreuzer sowie Tanja Knieler und Dr. Schauder [BER p1760; 23.03.2021; „Ivermectin als Corona-Therapeutikum”].
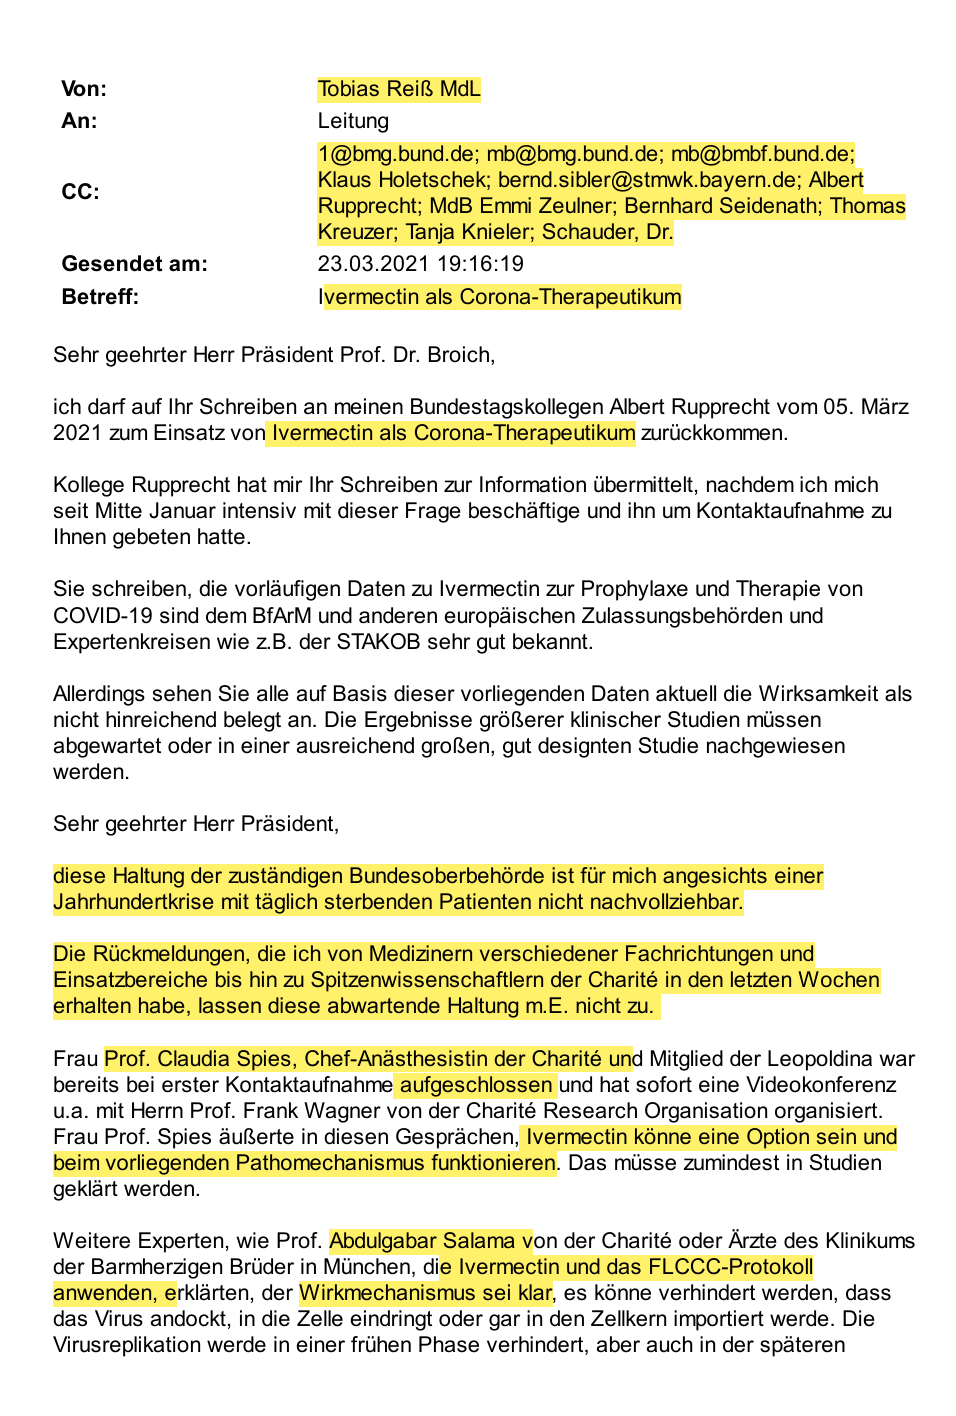
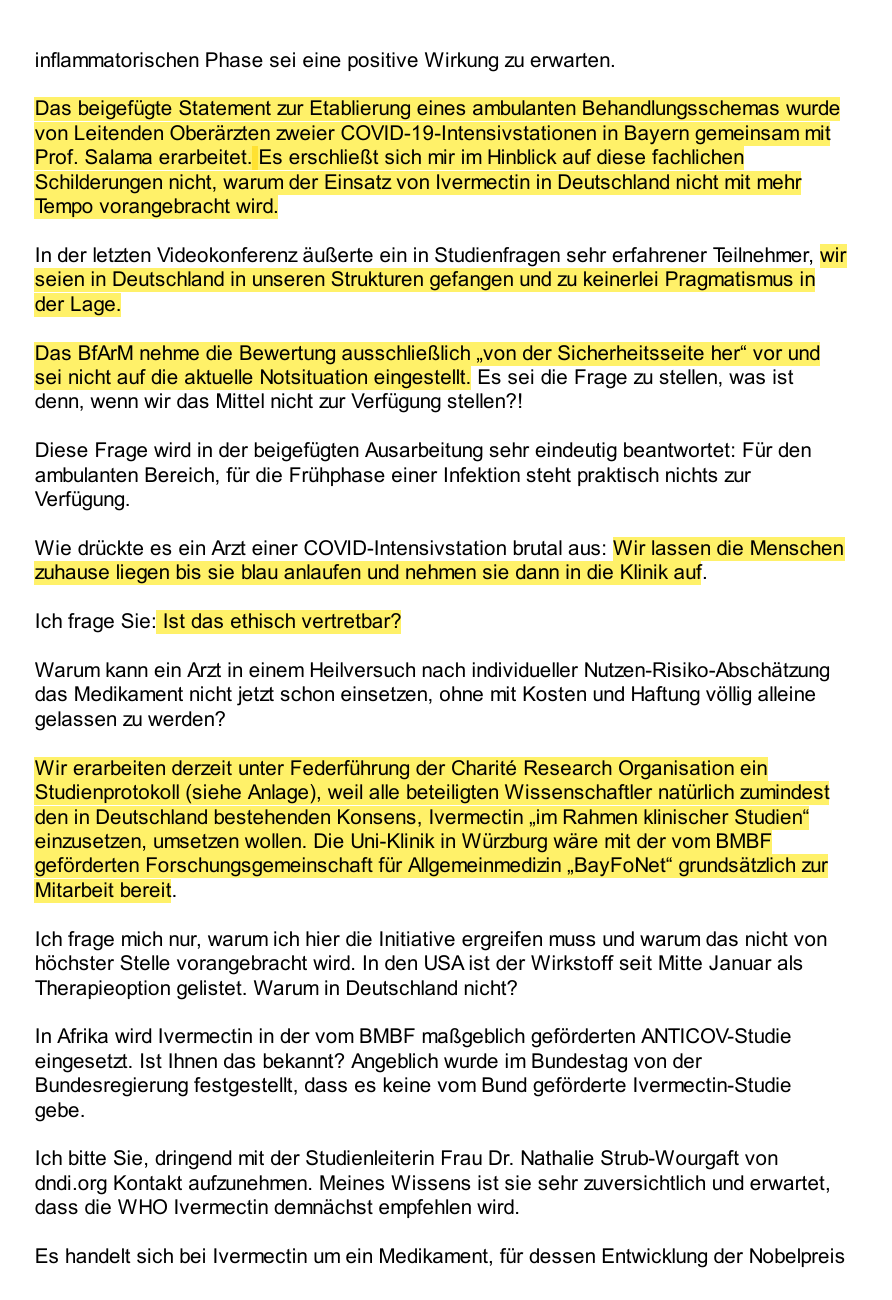
Reiß nimmt Bezug auf Broichs Schreiben an Rupprecht vom 05.03.2021 und formuliert eine scharfe politische Kritik: Die Haltung des BfArM sei „angesichts einer Jahrhundertkrise mit täglich sterbenden Patienten nicht nachvollziehbar”; das BfArM bewerte „ausschließlich von der Sicherheitsseite her” und sei „nicht auf die aktuelle Notsituation eingestellt” [BER p1761; 23.03.2021]. Er beruft sich auf Prof. Claudia Spies (Chef-Anästhesistin der Charité, Mitglied der Leopoldina), auf Leitende Oberärzte zweier bayerischer COVID-Intensivstationen sowie auf Prof. Salama und fügt einen Behandlungsschema-Vorschlag (Vitamin C, Vitamin D, Zink, Ivermectin off-label) sowie ein unter Federführung der Charité Research Organisation erarbeitetes Prüfplansynopse-Manuskript bei [BER p1770-1790; 23.03.2021]. Der Studienentwurf beschreibt eine randomisierte, doppelt-verblindete Phase-IIB-Studie mit „Scarbioral® von Infectopharm” [Sic; BER p1770] als Prüfsubstanz, 24 mg über drei Tage in der ambulanten Frühphase.
Der Anhang enthält weiter eine politische Positionierung mit Verweis auf Zahlen zur Forschungsförderung („Impfstoffforschung 2020 594 Mio €, 2021 511 Mio €; Medikamentenforschung 2020 45 Mio €, 2021 50 Mio €”), die Frage nach einer „nationalen Reserve” Ivermectin sowie einen Verweis auf den österreichischen Ausfuhrstopp [BER p1785; 23.03.2021]. In der Sprache des politischen Anschreibens: „Wir lassen die Menschen zuhause liegen bis sie blau anlaufen und nehmen sie dann in die Klinik auf. Ich frage Sie: Ist das ethisch vertretbar?” [BER p1761; 23.03.2021].
Eine zweite, ähnlich adressierte E-Mail von Reiß findet sich unter [BER p1776; 23.03.2021; „Ivermectin als Corona-Therapeutikum”].
8. April 2021 — Initiativbericht und Entwurf einer Antwort an MdL Reiß
Auf das Reiß-Schreiben antwortet das BfArM zunächst nicht direkt an den Landtagsabgeordneten, sondern über einen an das BMG gerichteten Initiativbericht [BER p1756-1794; 08.04.2021; „Initiativbericht: ‘Ivermectin als Corona-Therapeutikum’”]. Der Bericht trägt das Aktenzeichen 33.02-2021-12547 und bezieht sich ausdrücklich auf die „E-Mail von Herrn Reiß MdL vom 24.03.21”; als Anlage wird „- 1 -” ausgewiesen [BER p1757; 08.04.2021]. Das Anschreiben stammt technisch von Saskia Kronberg im Leitungsbüro Broich.
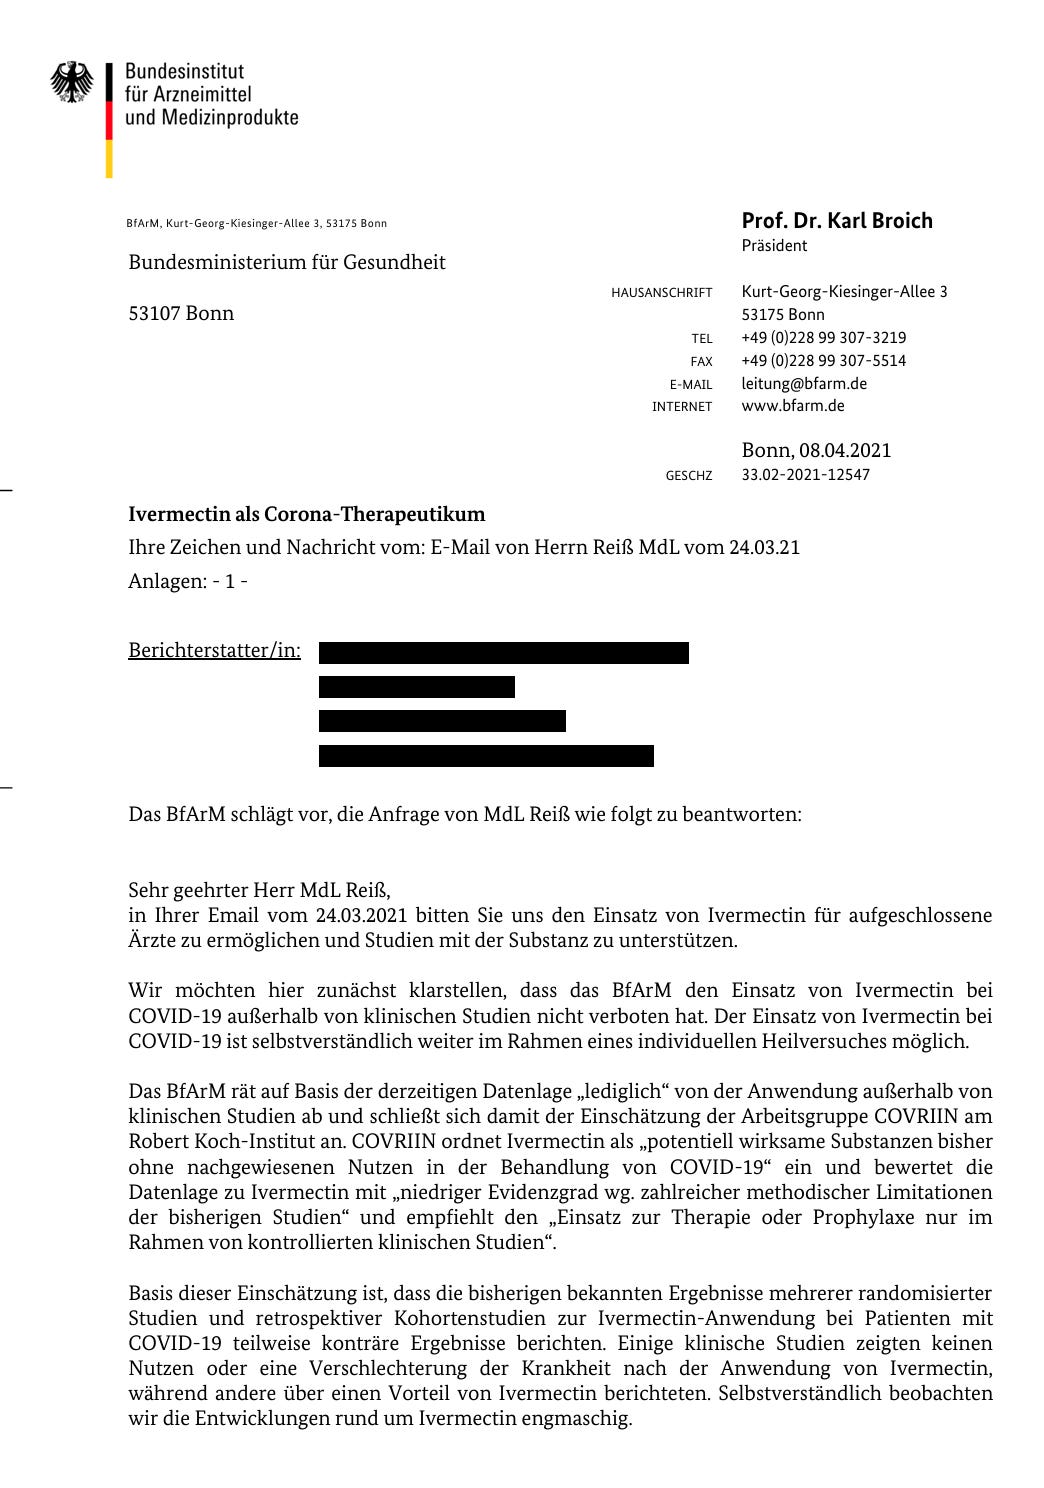
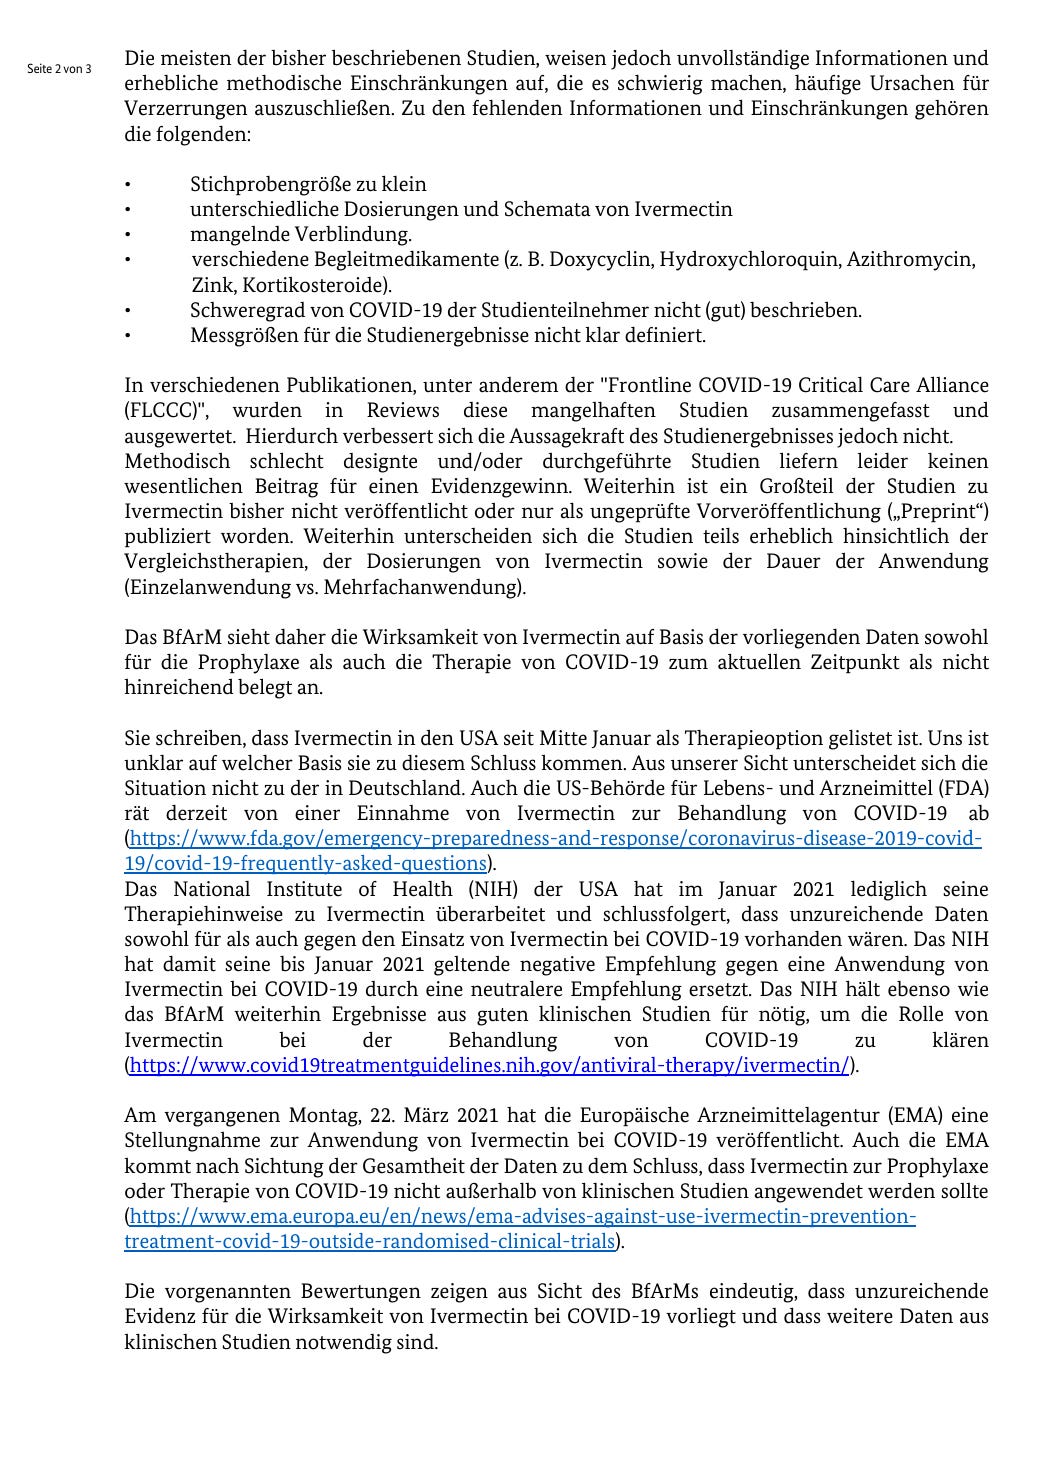
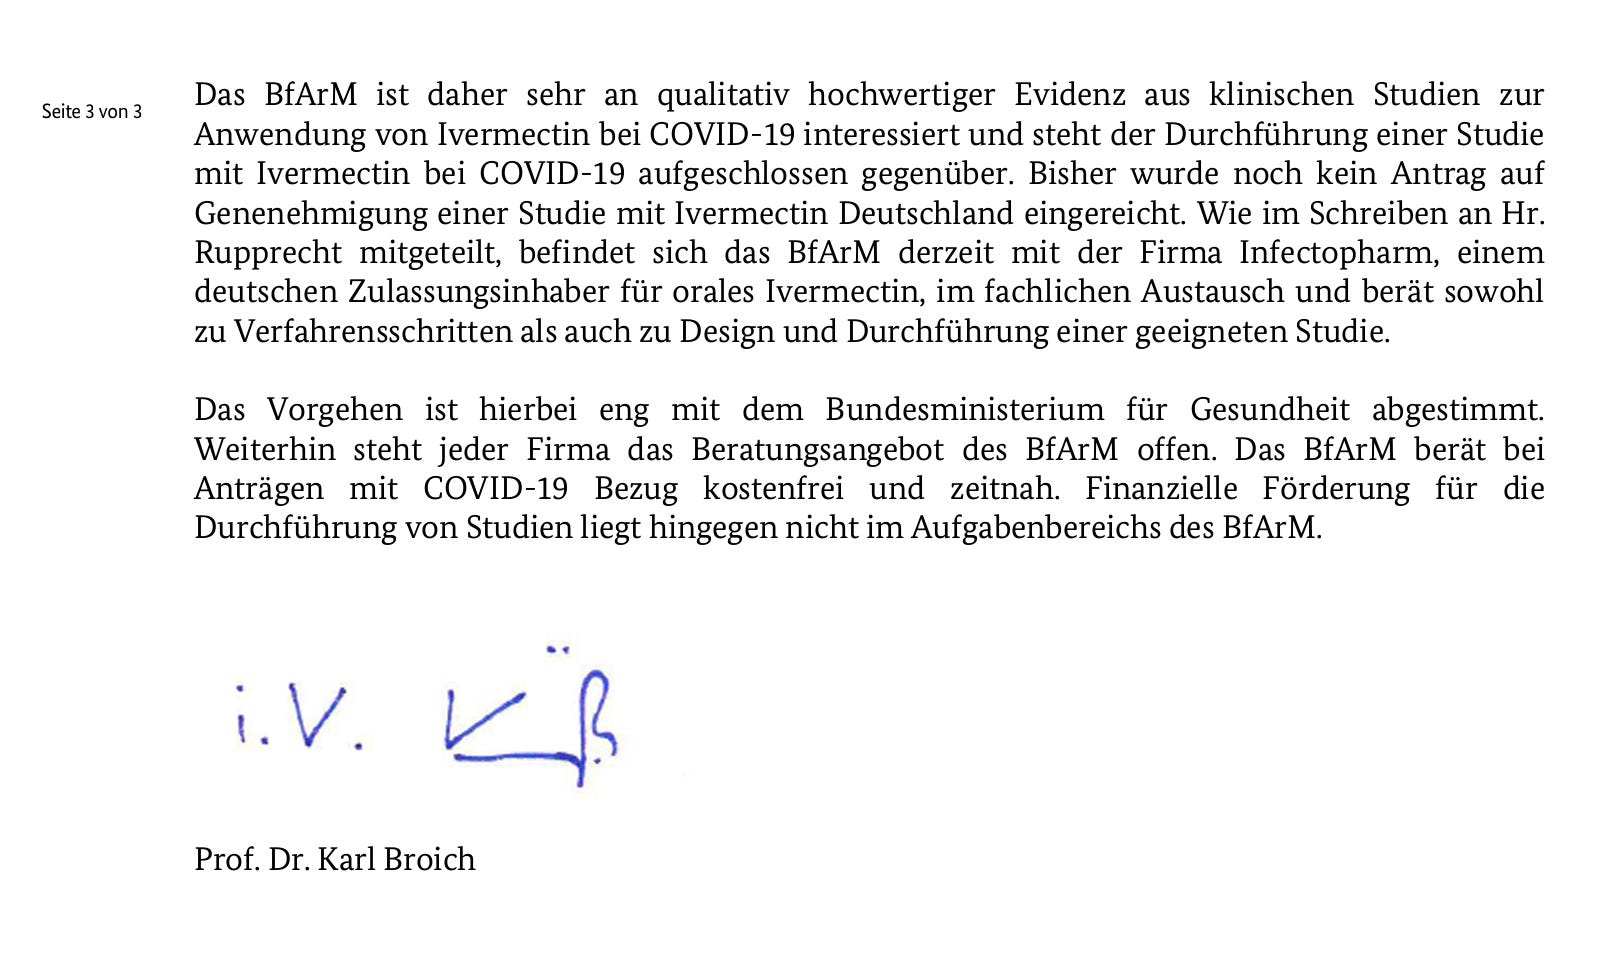
Der Bericht enthält den vorgeschlagenen Antworttext an Reiß und ist in seiner Substanz eine Zusammenfassung und Verschärfung der bisherigen fachlichen Linie:
Klarstellung, dass Ivermectin bei COVID-19 „außerhalb von klinischen Studien nicht verboten” sei; ein individueller Heilversuch bleibe möglich [BER p1757; 08.04.2021].
Anschluss an die COVRIIN-Einordnung „potentiell wirksame Substanzen bisher ohne nachgewiesenen Nutzen” [BER p1757; 08.04.2021].
Ausführliche methodische Aufstellung der Kritikpunkte an den bislang publizierten Studien: zu kleine Stichproben, unterschiedliche Dosierungen, mangelnde Verblindung, verschiedene Begleitmedikamente (Doxycyclin, Hydroxychloroquin, Azithromycin, Zink, Kortikosteroide), unzureichende Beschreibung des Schweregrads, unklar definierte Endpunkte [BER p1758; 08.04.2021].
Namentliche Nennung der FLCCC-Reviews und der Feststellung, dass die Zusammenfassung methodisch mangelhafter Studien deren Aussagekraft nicht erhöht [BER p1758; 08.04.2021].
Feststellung, dass „bisher noch kein Antrag auf Genehmigung einer Studie mit Ivermectin in Deutschland eingereicht” worden sei; das BfArM stehe mit der Firma Infectopharm „im fachlichen Austausch” und berate zu Verfahrensschritten und Studiendesign [BER p1759; 08.04.2021].
Bemerkenswert für das Verhältnis BfArM–BMG: „Das Vorgehen ist hierbei eng mit dem Bundesministerium für Gesundheit abgestimmt” [BER p1759; 08.04.2021].
Klarstellung zur Rolle: „Finanzielle Förderung für die Durchführung von Studien liegt hingegen nicht im Aufgabenbereich des BfArM” [BER p1759; 08.04.2021].
Der Initiativbericht ist das zentrale Sammelstück in der Akte: Er fasst die gesamte Argumentationslinie zusammen, formalisiert die parlamentarische Antwortlogik über das BMG und verankert die enge Abstimmung mit dem BMG als offizielle Marschroute.
16. April 2021 — Antworten auf schriftliche Fragen MdB Stefan Keuter (AfD)
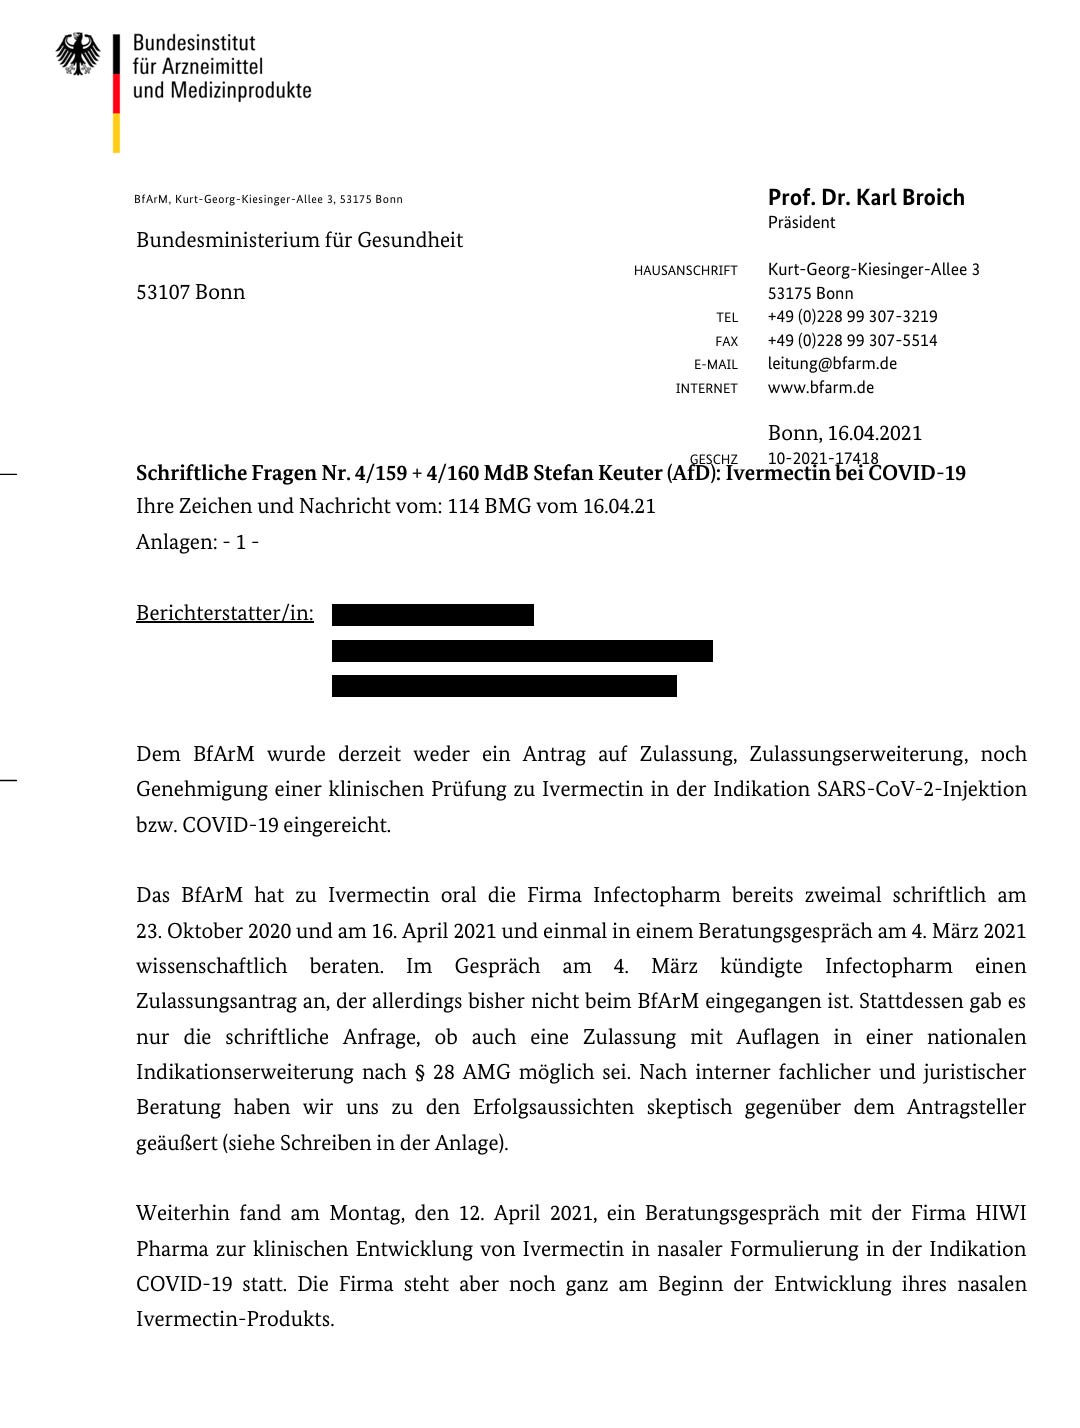
Nur wenige Tage später beantwortet das BfArM die schriftlichen Fragen 4/159 und 4/160 des Bundestagsabgeordneten Stefan Keuter (AfD) unter dem Aktenzeichen 10-2021-17418 [BER p1209-1219; 16.04.2021; „Schriftliche Fragen 4/159 und 4/160 des MdB Stefan Keuter”]. Der Bericht ist regulatorisch die konkreteste Aussage der Aktenlage:
Die Firma Pädia GmbH hat drei Beratungen beim BfArM in Anspruch genommen: eine schriftliche Beratung am 23.10.2020, ein Gespräch am 04.03.2021 und eine erneute schriftliche Beratung am 16.04.2021 [BER p1213-1214; 16.04.2021].
Im Gespräch am 04.03.2021 hat Infectopharm angekündigt, einen Zulassungsantrag mit der Indikation COVID-19 zu stellen; dieser Antrag ist jedoch nie eingereicht worden [BER p1214; 16.04.2021].
Stattdessen fragte das Unternehmen nach einer Zulassung „mit Auflagen” gemäß § 28 Absatz 3 AMG im Wege einer Variation der bestehenden Zulassung [BER p1215; 16.04.2021].
Das BfArM lehnt diesen Weg ab und stellt fest, die „materiellen Voraussetzungen” für eine Zulassung mit Auflagen seien „derzeit nicht erfüllt” [BER p1215; 16.04.2021].
Als aktuelle klinische Evidenz wird die im JAMA am 04.03.2021 publizierte López-Mendia-Studie (negativ) referenziert [BER p1216; 16.04.2021].
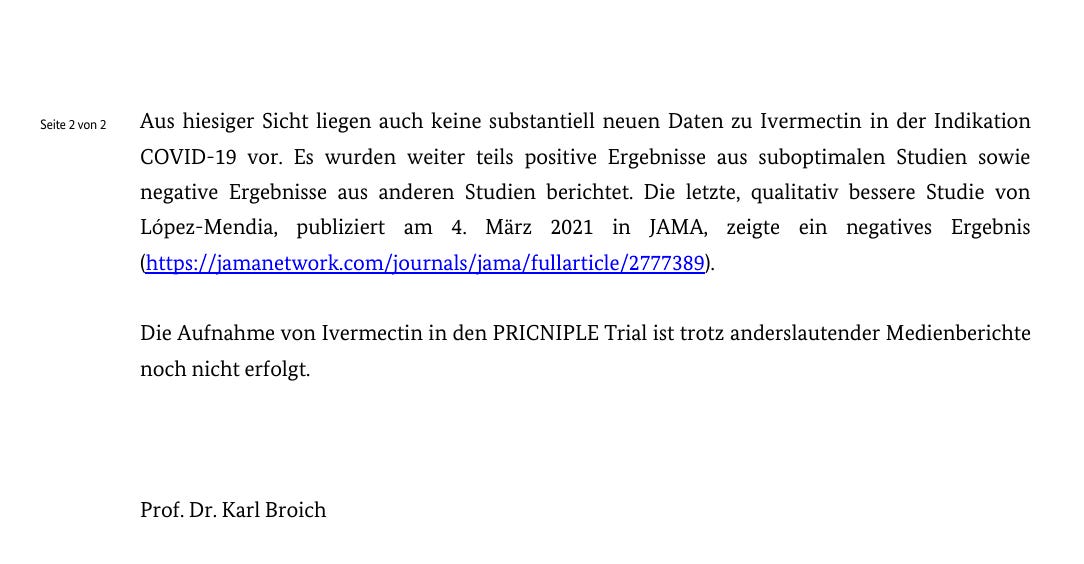
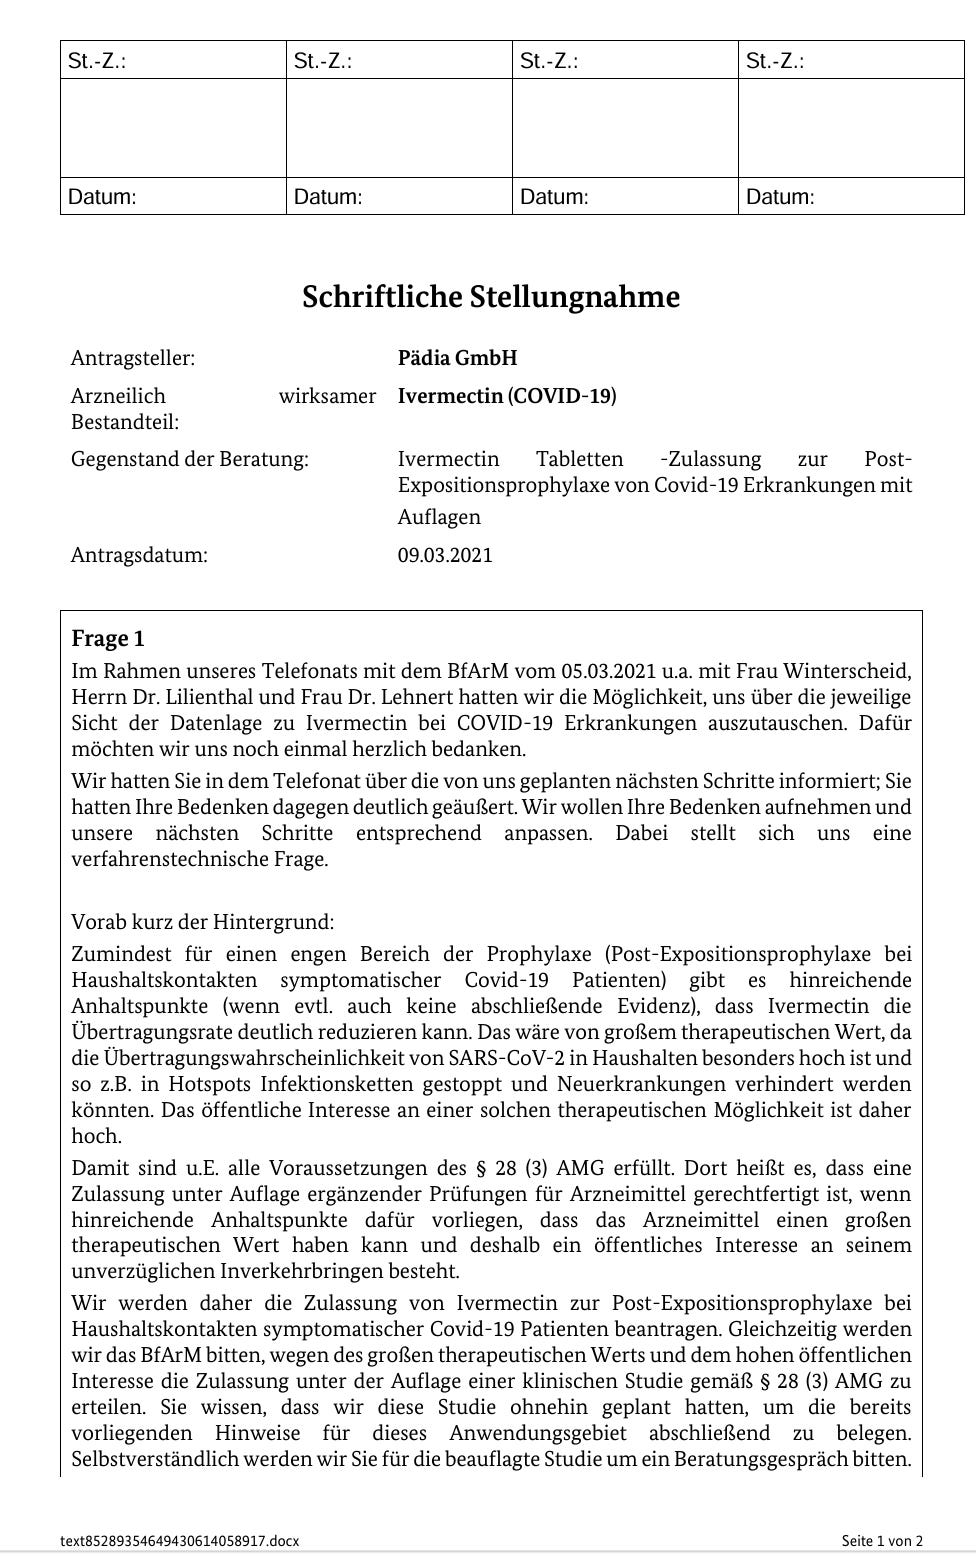
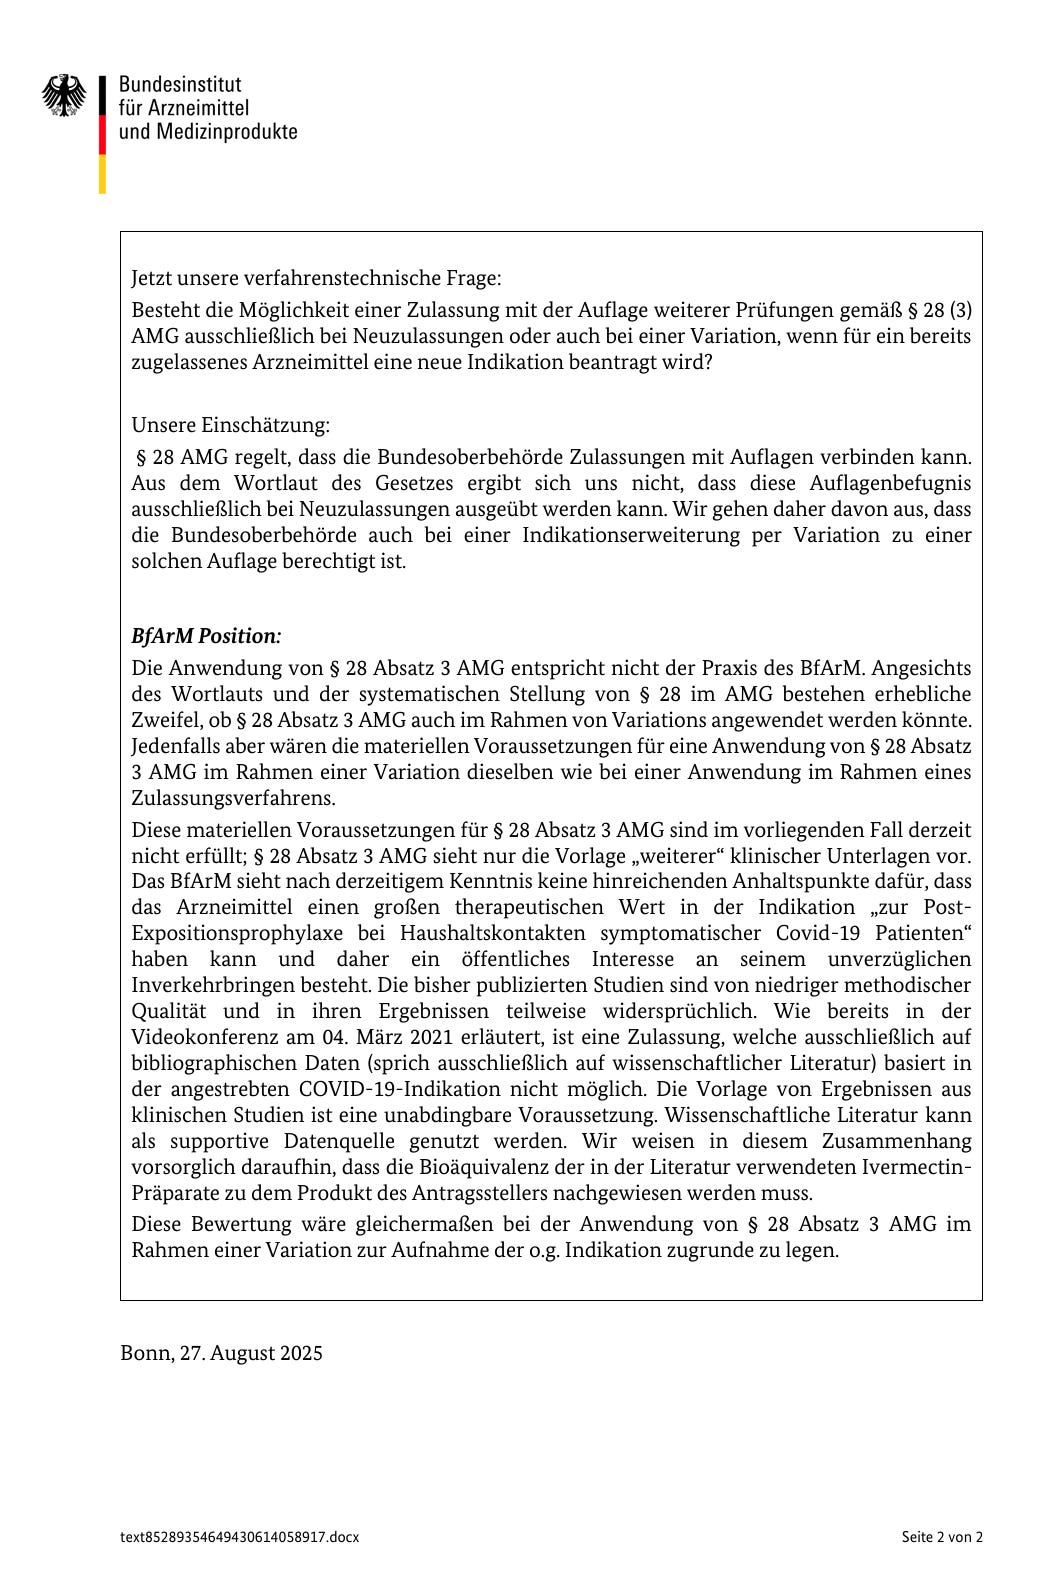
Der Keuter-Bericht ist die einzige Stelle in der Akte, an der die konkrete regulatorische Blockade explizit benannt wird: keine Zulassung mit Auflagen für Ivermectin bei COVID-19, weil die materiellen Voraussetzungen fehlen.
2. Juli 2021 — Antwort auf die bayerische Staatsregierung
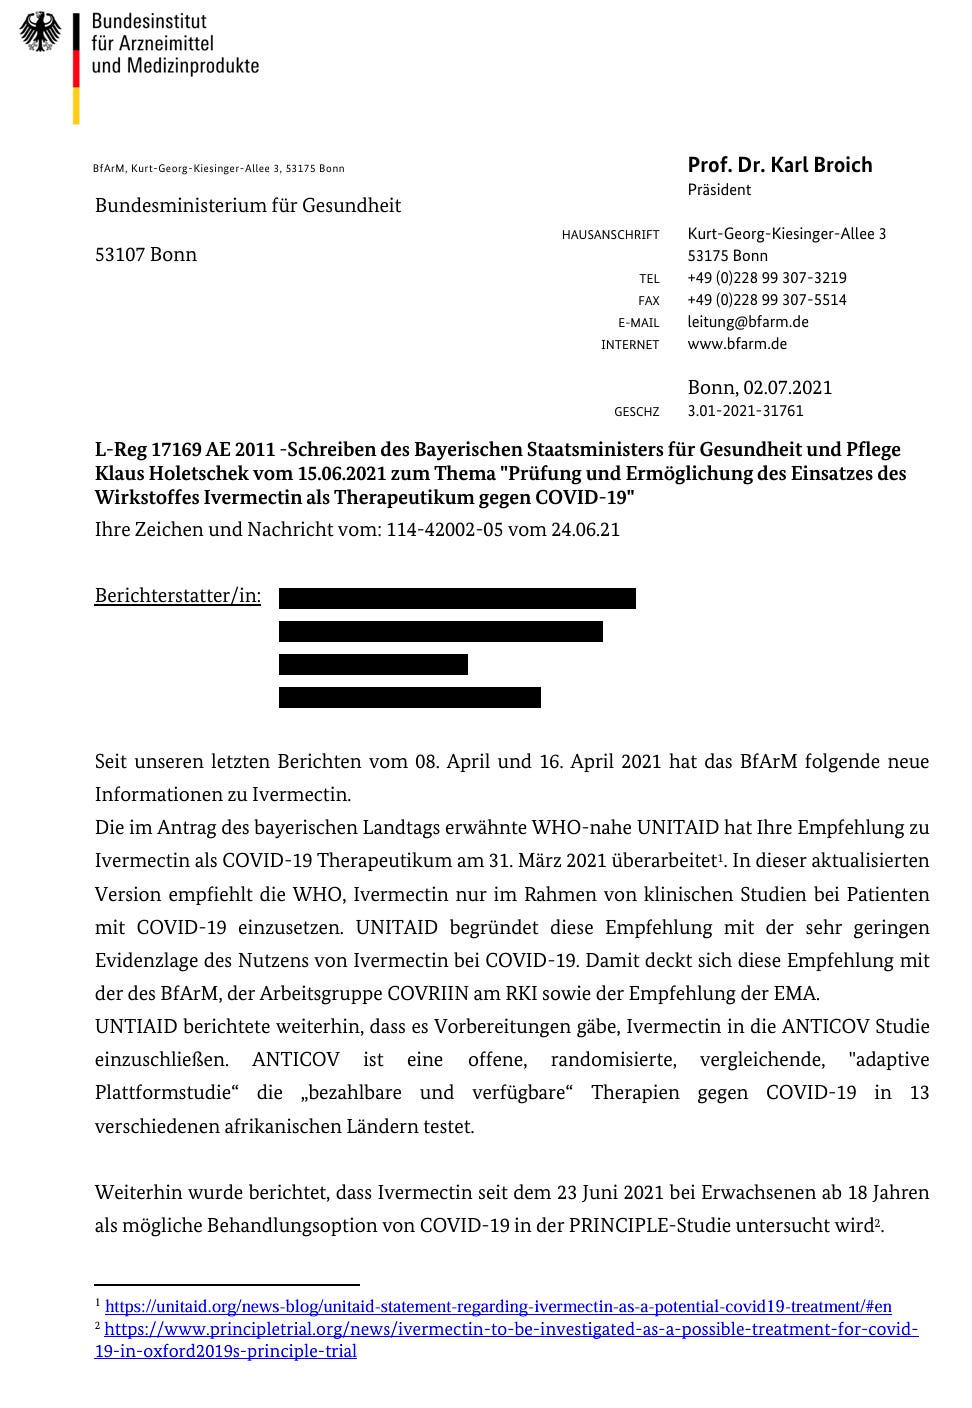
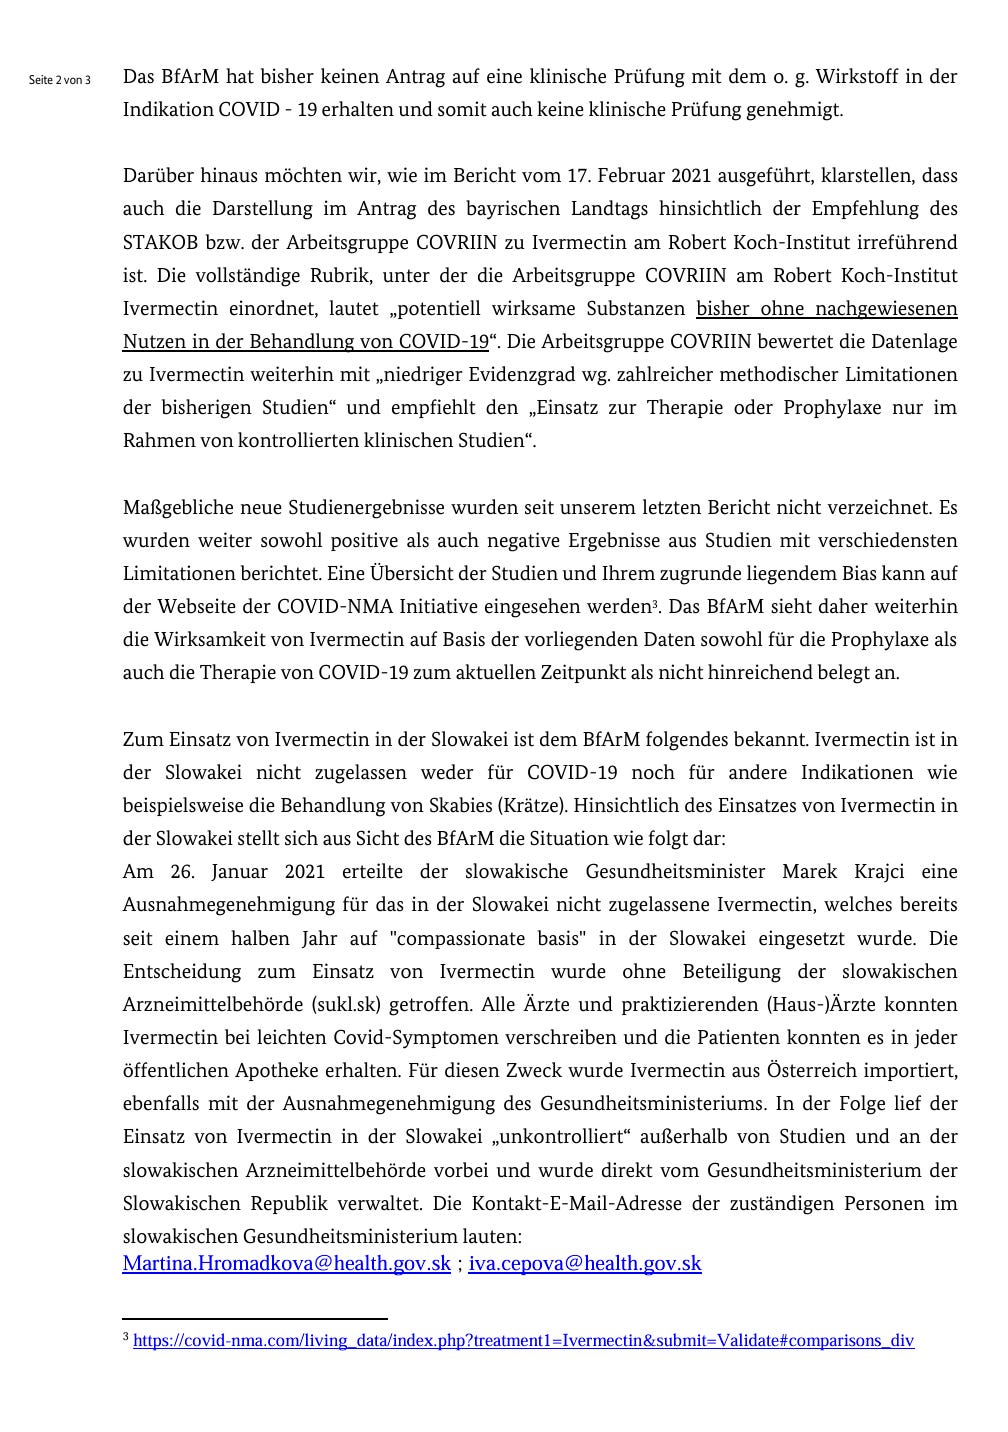
Der bayerische Staatsminister Klaus Holetschek adressiert am 15.06.2021 eine erneute Anfrage; das BMG-Referat 114 leitet sie am 24.06.2021 unter dem Aktenzeichen 114-42002-05 an das BfArM weiter, das am 02.07.2021 unter dem Aktenzeichen 3.01-2021-31761 antwortet [BER p999-1004; 02.07.2021; „Schreiben des Bayerischen Staatsministers Klaus Holetschek zu Ivermectin”]. Der Bericht verweist ausdrücklich auf die zwei zentralen Vorberichte vom 08.04.2021 und 16.04.2021 und aktualisiert die internationale Evidenzlage: Er zitiert das UNITAID-Update vom 31.03.2021, benennt die Slowakei-SUKL-Studie und stellt fest, dass die im bayerischen Antrag angeführte COVRIIN-Zitation „irreführend” wiedergegeben worden sei [BER p1001-1003; 02.07.2021].
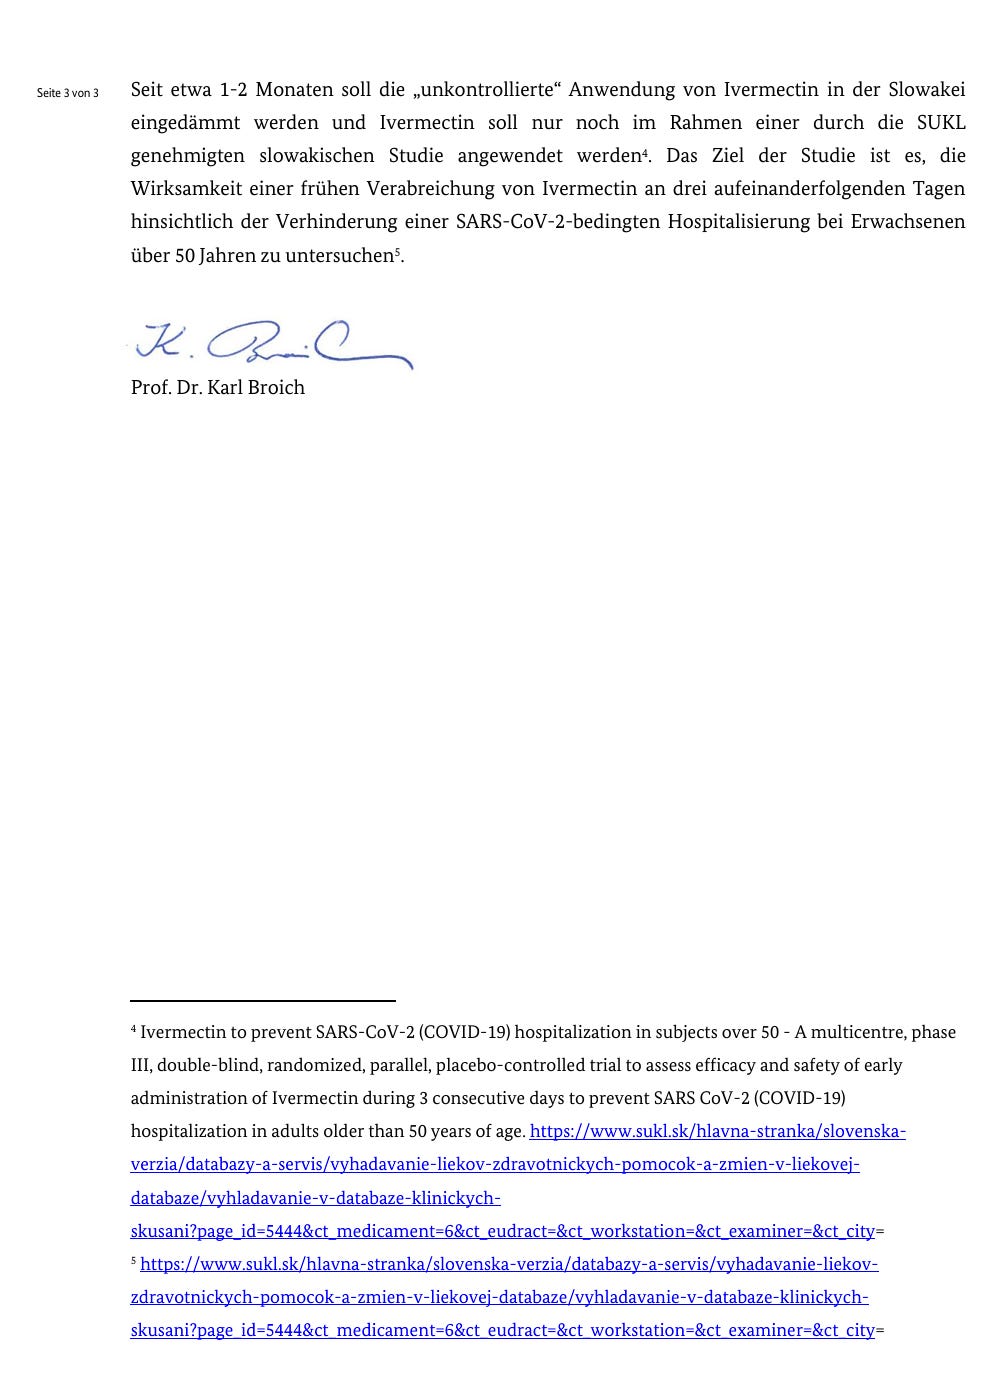
16. Februar 2022 — Aktueller Sachstand nach TOGETHER und PRINCIPLE
Auf eine Petition, die das BMG-Referat 114 am 14.02.2022 an das BfArM weiterleitet, folgt der letzte in der Akte enthaltene ausführliche Ivermectin-Bericht: „Petition Ivermectin bei COVID-19: aktueller Sachstand zur Studie mit Driponin” unter dem Aktenzeichen 10-2022-8312 (mit Verweis auf den Vorbericht 3.01-2021-36159) [BER p1116-1120; 16.02.2022]. Der Bericht bündelt die inzwischen erschienene Studienlage:
Neue, negative Meta-Analysen: Roman et al. Juni 2021 und Deng et al. Dezember 2021 [BER p1117; 16.02.2022].
Die TOGETHER-Studie hatte den Ivermectin-Arm nach mehr als 670 Patientinnen und Patienten wegen mangelnder Wirksamkeit gestoppt [BER p1118; 16.02.2022].
Der Ivermectin-Arm der britischen PRINCIPLE-Studie befand sich seit Dezember 2021 wegen Lieferengpässen „on hold” [BER p1118; 16.02.2022].
Die als Rückgrat vieler Ivermectin-Reviews genutzte Elgazzar-Studie war als Preprint zurückgezogen worden; als Grund werden konkrete Betrugsverdachtsmomente genannt [BER p1119; 16.02.2022].
Die einzige vom BfArM genehmigte deutsche Ivermectin-Prüfung, die Prophylaxe-Studie mit Driponin (NCT05060666), „rekrutiert nach den vorliegenden Informationen bisher noch nicht” [BER p1120; 16.02.2022].
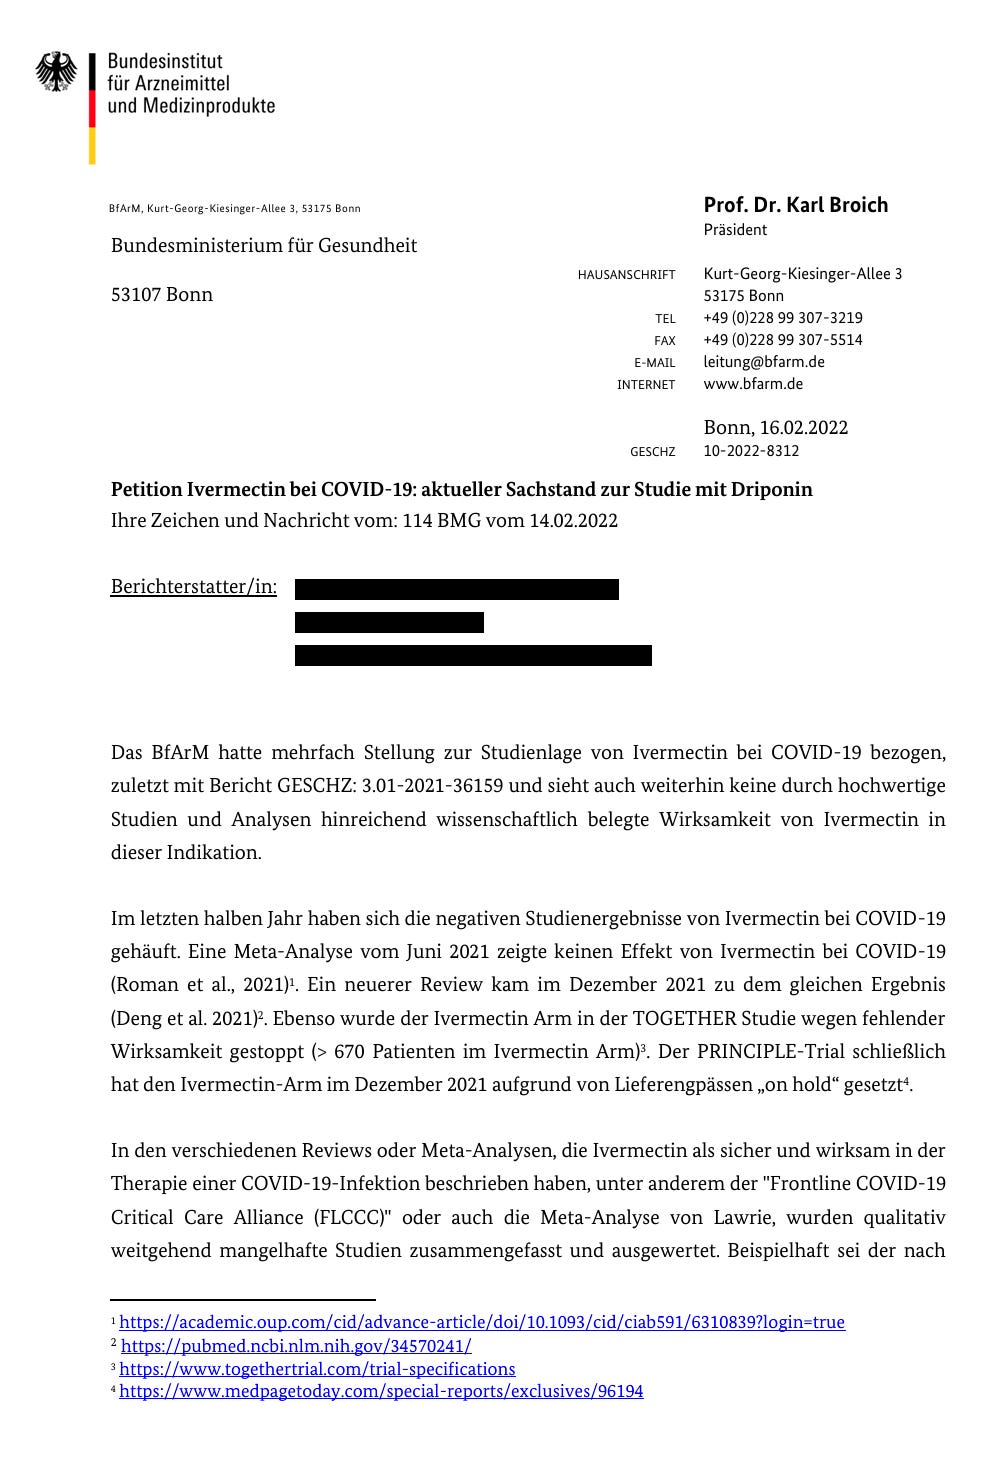
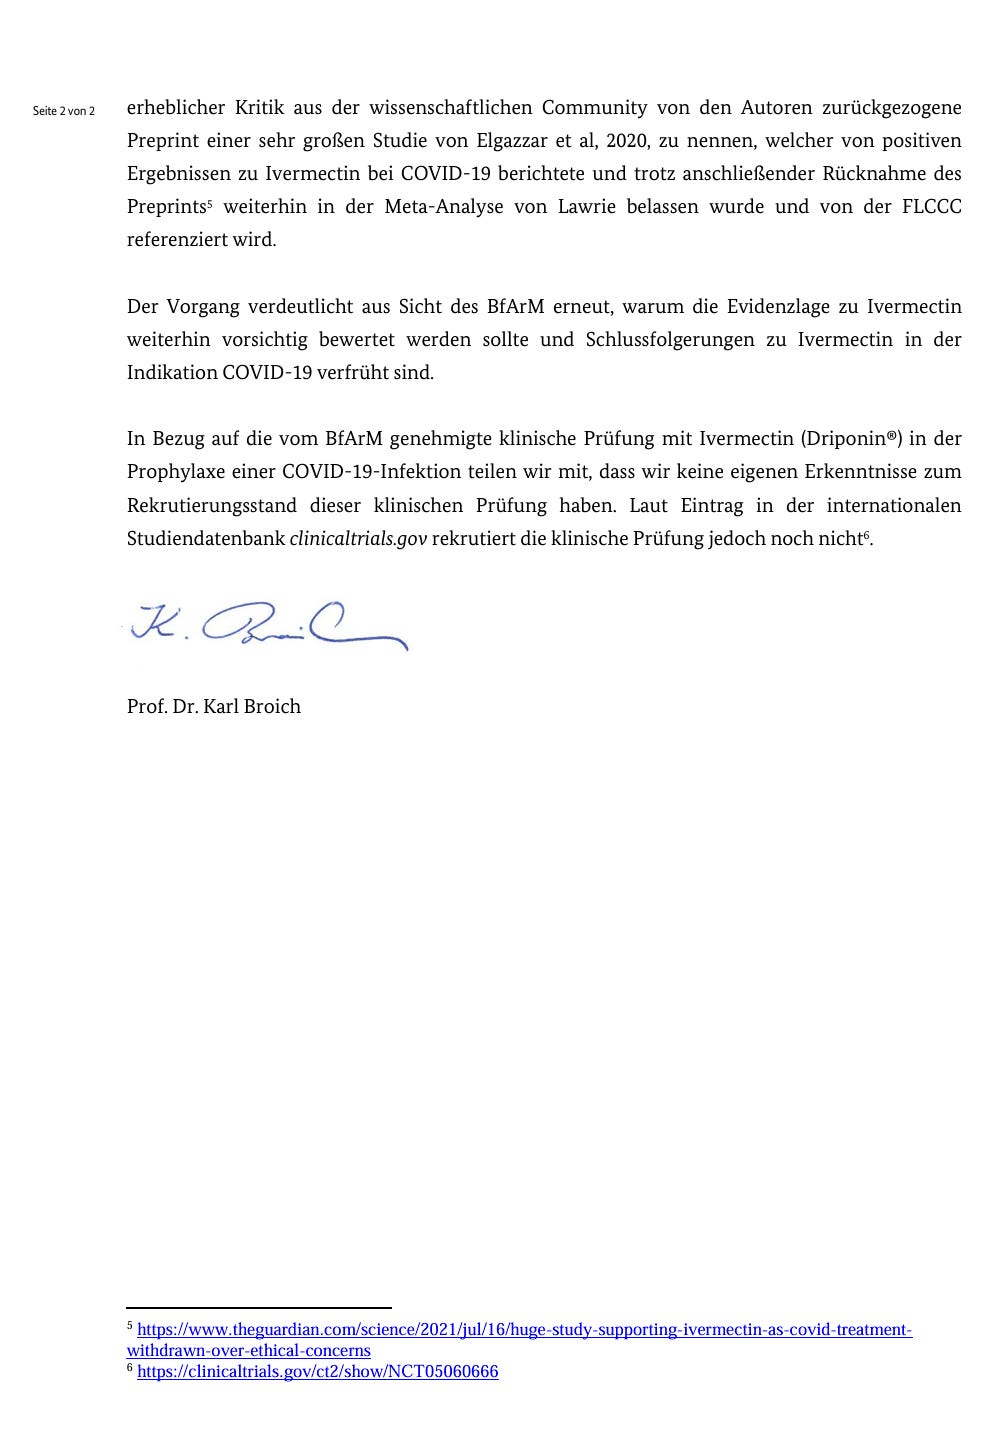
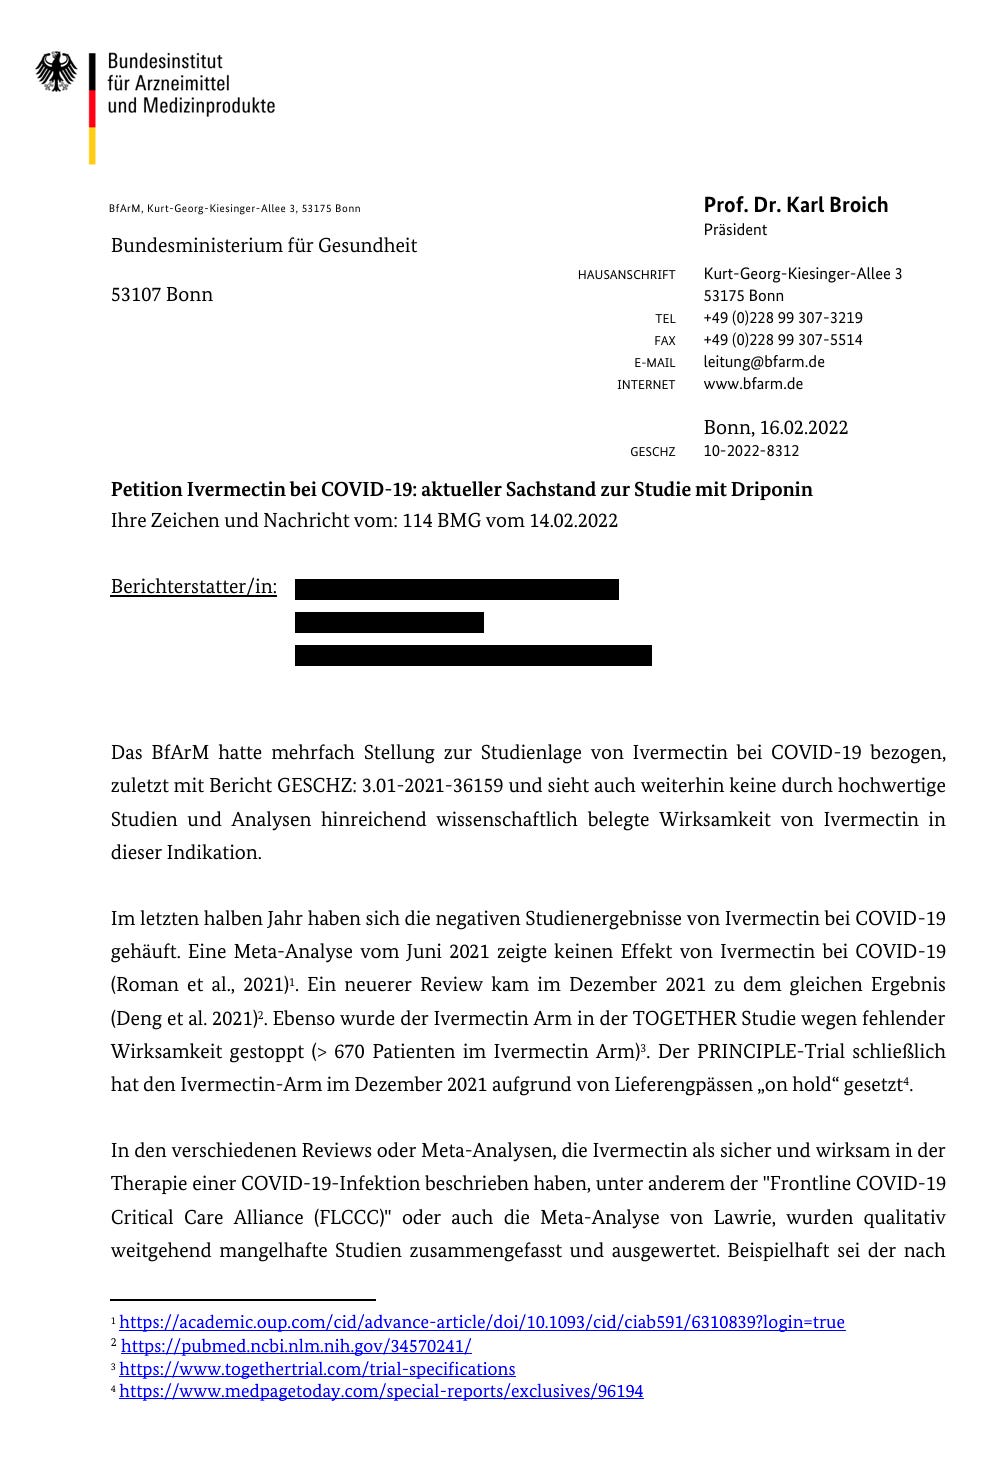
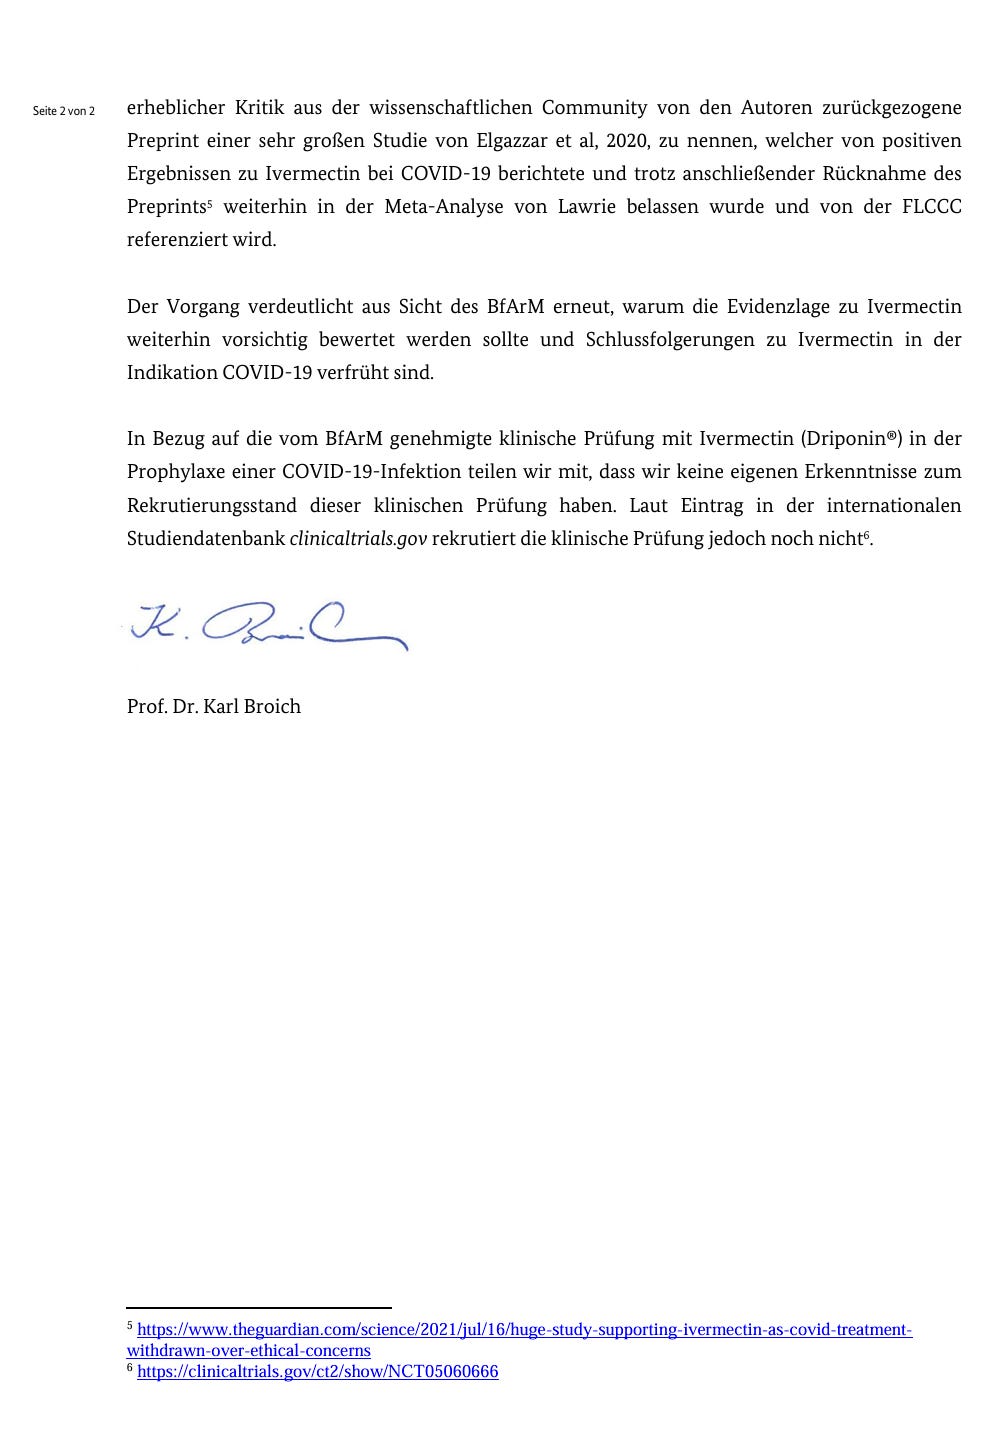
Damit endet die aktive Ivermectin-Korrespondenz in der vorliegenden Akte de facto: Die vom BfArM begleitete deutsche Studie steht auf dem Papier, findet aber nicht statt; die internationalen Studien liefern nun konsistent negative Signale.
Wiederkehrende Referenzen im Aktenbestand
Neben den sieben Kernberichten enthält der Bestand mehrere Ivermectin-Fundstellen in anderer Funktion:
Antworten auf eine Bundestagsanfrage mit einer Repurposing-Tabelle, in der Alteplase, Camostat, Niclosamid, Ivermectin und Dexamethason nebeneinander stehen; explizit vermerkt: „keine klinischen Prüfungen mit Ivermectin in der Indikation COVID-19 zur Genehmigung vorgelegt” [BER p889-900; „Fragen Bundestag”].
Kontextnotizen zur COVID-OUT-Studie (Bramante et al.), in der Metformin und Ivermectin in Kombinationsarmen untersucht wurden und ein Long-COVID-Endpunkt geprüft wurde [BER p1022-1028].
Long-COVID-Referenzen mit Bezug auf Scheibenbogen et al., Frontiers in Medicine 2023 [BER p296; BER p964].
Muster und analytische Beobachtungen
Kanalfestigkeit und Standardförmigkeit
Sämtliche Ivermectin-Berichte laufen durch das Leitungsbüro Broich, in derselben Textmaske, mit identischer Standardformel im Anschreiben. Die Aktenzeichen wechseln zwischen den Referaten 3.01, 10 und 33.02, was den unterschiedlichen federführenden Fachreferaten (Klinische Prüfungen, Zulassung, Pharmakovigilanz/Politik) entspricht; die Kommunikationsspur bleibt eng verknotet.
Zwei Impulsketten mit einem einheitlichen fachlichen Argument
Die firmenseitige Kette (Infectopharm/Pädia, drei Beratungen, angekündigte Zulassungserweiterung) und die politisch-parlamentarische Kette (Rupprecht → Reiß → Keuter → Holetschek) laufen zeitgleich, aber der fachliche Kern der BfArM-Antworten variiert kaum: methodische Kritik an Hill, FLCCC, Elgazzar, Casteneda-Sabogal; Berufung auf COVRIIN; Bestehen darauf, dass eine Anwendung nur im Rahmen klinischer Studien und individueller Heilversuche vertretbar sei; klare Feststellung, dass die materiellen Voraussetzungen einer bedingten Zulassung nicht vorliegen.
Enge Abstimmung mit dem BMG
Die Formulierung „das Vorgehen ist hierbei eng mit dem Bundesministerium für Gesundheit abgestimmt” [BER p1759; 08.04.2021] ist innerhalb der Akte die deutlichste Selbstauskunft zur institutionellen Rollenverteilung: Das BfArM handelt sichtbar als fachliches Frontoffice, das BMG steuert im Hintergrund; der Initiativbericht ist gleichzeitig eine Kommunikationsempfehlung an das BMG (welche Antwort an Reiß zu formulieren sei) und eine hausinterne Positionsbestimmung.
Wiederkehrende Preprint-Kritik
Über zwei Jahre hinweg zerlegt das BfArM systematisch die zentralen Ivermectin-Preprints: Hill 2021 (mit Autorenzitat gegen sich selbst) [BER p1339; 25.01.2021], FLCCC-Zusammenstellungen [BER p1758; 08.04.2021], Elgazzar mit dokumentiertem Preprint-Rückzug [BER p1119; 16.02.2022]. Diese Kritik ist textuell weitgehend konstant und wird in jedem neuen Bericht ergänzt.
Regulatorische Blockade bei operativem Vakuum
Am Ende der Akte steht ein Paradox: Es gibt eine genehmigte deutsche Studie (Driponin-Prophylaxe, NCT05060666), aber sie rekrutiert nicht; es gibt einen firmenseitig angekündigten Zulassungsantrag, aber er wurde nicht gestellt; und der behördlich vorgezeichnete Weg über § 28 Absatz 3 AMG mit Auflagen ist versperrt. Die Frontlinien der politischen Debatte laufen inzwischen ins Leere, während die internationale Evidenz das ursprüngliche Signal auflöst.
Zusammenfassung der Kernbelege
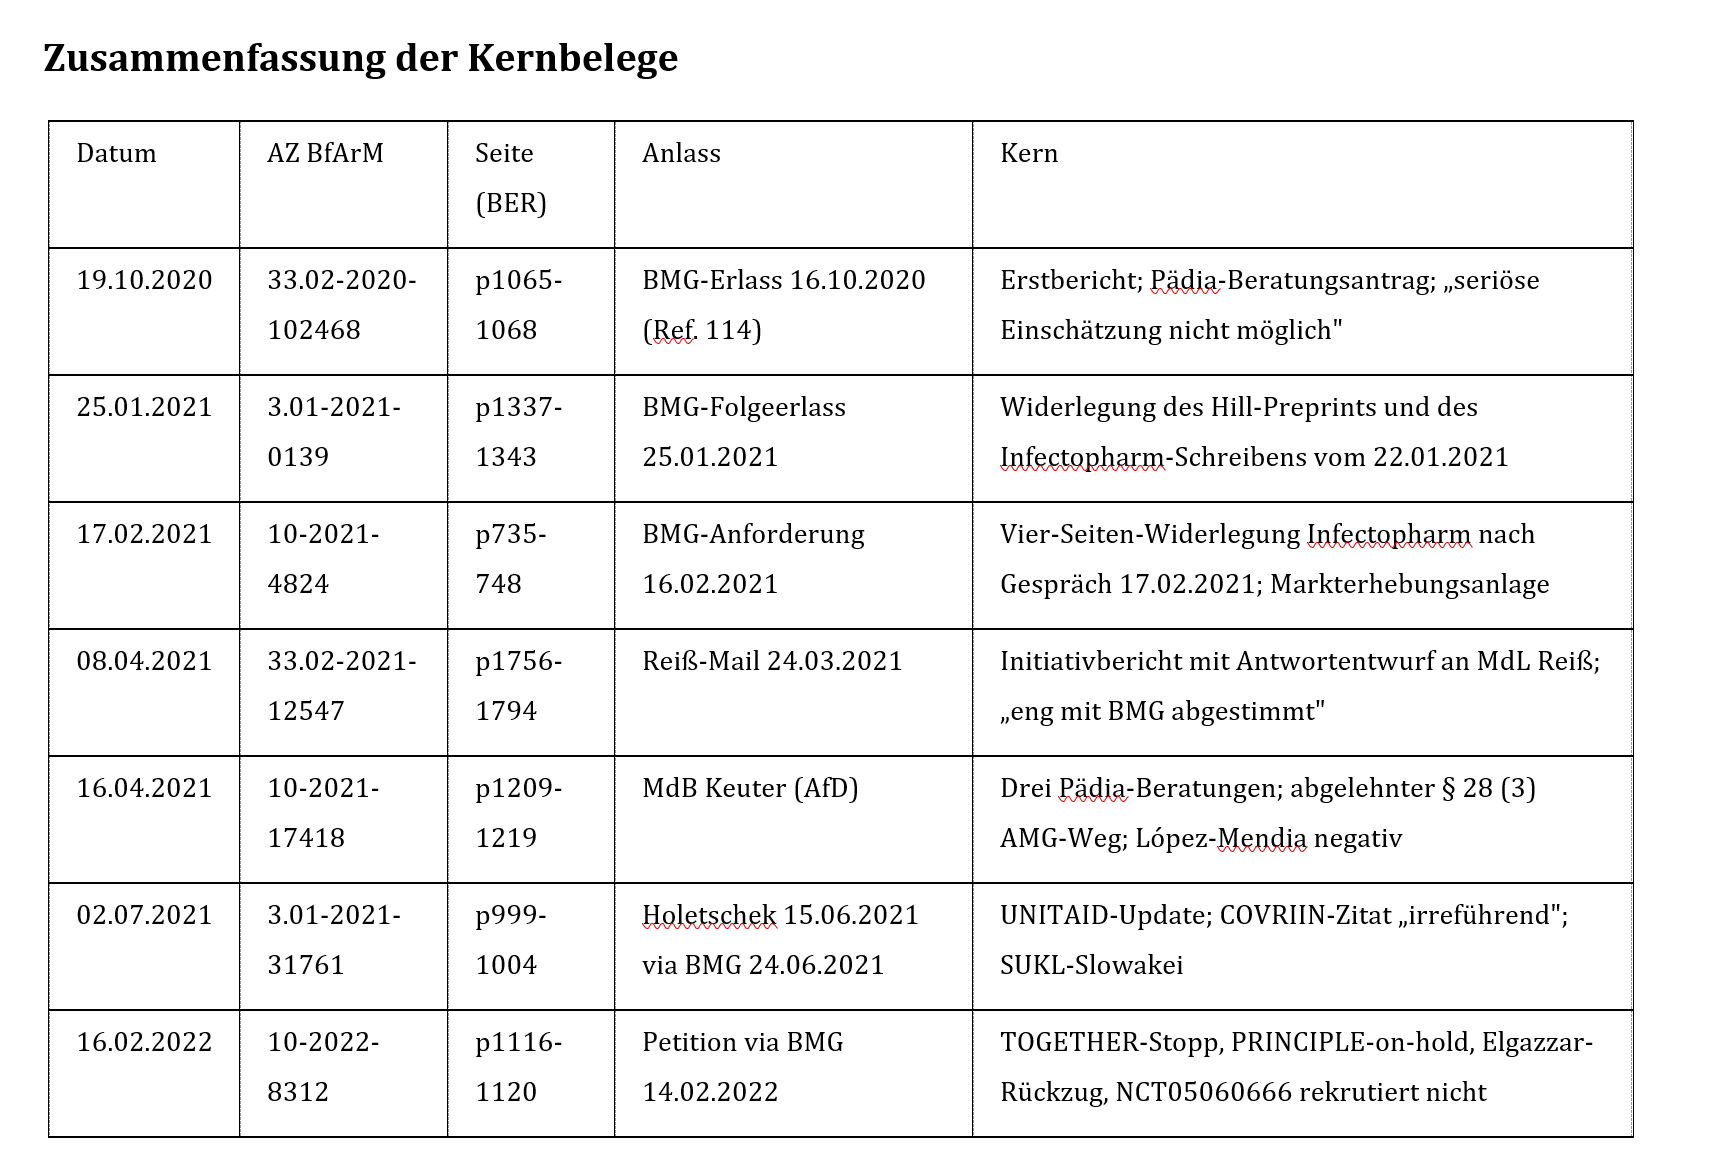
Aktenkennung
Alle Seitenangaben beziehen sich auf Covid-Berichte_geschwarzt.pdf (BER) im Datenpaket zur FOI-Anfrage an Referat 93 des BMG. Alle Aktenzeichen und Betreffzeilen sind wörtlich aus den Berichts-Kopfleisten übernommen; sämtliche Datumsangaben stammen aus den Berichtsdaten (Datum unter der Anschrift) beziehungsweise aus den E-Mail-Zeitstempeln der Anschreiben.
Die regulatorische Doppelbewertung — der eigentliche Punkt
Zwei Dinge lassen sich belegen:
Erstens, formal-regulatorisch: Comirnaty erhielt eine bedingte Marktzulassung — also genau jenes Instrument, das für Ivermectin nach § 28 (3) AMG als „Zulassung mit Auflagen” firmierte und vom BfArM im April 2021 explizit abgelehnt wurde. Der EMA-CHMP-Bericht arbeitet mit denselben Kategorien: Nutzen-Risiko-Bewertung mit unvollständigen Daten, verpflichtenden Nachreichungen (Specific Obligations), jährlicher Erneuerung (EMA CHMP Renewal Report; EMA Regulatory Overview). Bei Ivermectin war dieses Instrument mit „materielle Voraussetzungen nicht erfüllt” nicht verfügbar; bei mRNA war es die reguläre Zulassungsform bis zur Umwandlung in eine Standard-MA am 10.10.2022.1
Zweitens, evidenzstrukturell: Die im BfArM-Bericht vom 25.01.2021 an das BMG geübte Kritik an Hill 2021 („zu wenig follow-up”, „heterogene Endpunkte”, „Kombinationstherapien machen isolierte Bewertung schwer”) lässt sich in ähnlicher, teils schärferer Form auf die zeitgleich in NEJM veröffentlichte Polack-Studie anwenden: kürzere Nachbeobachtung als bei etablierten Impfstoffzulassungen, weicher Primärendpunkt „Symptom + PCR”, keine Fallzahl-Kalibrierung auf harte Endpunkte, keine Untersuchung von Transmission oder Mortalität als Primärendpunkt. Das ist keine c19early-Rhetorik, sondern steht in der EMA- und FDA-Zulassungsdokumentation selbst und in The BMJ.
Auf der isolierten Ivermectin-Ebene war die BfArM-Position (nur klinische Studien, keine bedingte Zulassung, methodische Kritik an Preprints) durch die spätere Peer-Review-Evidenz gedeckt.
Auf der institutionellen Ebene wird jedoch sichtbar, dass BfArM und BMG bei mRNA-Präparaten Kriterien akzeptierten, die sie bei Ivermectin explizit als unzureichend zurückwiesen. Das ist keine Frage der Wirksamkeit oder Sicherheit der jeweiligen Substanzen — es ist eine Frage der methodischen Konsistenz einer Fachbehörde. Der Satz aus dem Initiativbericht vom 08.04.2021 — „Das Vorgehen ist hierbei eng mit dem Bundesministerium für Gesundheit abgestimmt” — bekommt vor diesem Hintergrund zusätzliches Gewicht: Wenn dieselbe Behörde bei einer Substanz mit jahrzehntelanger Anwendungshistorie strenge Kriterien anlegt und bei zwei neuen Präparaten mit weniger als zwei Monaten medianer Nachbeobachtung nicht, ist das nicht ausschließlich mit fachlicher Evidenz zu erklären.
Rechtlich-institutionelle Erklärungen
Unterschiedliche Zuständigkeit und Zulassungspfad
Comirnaty wurde nicht vom BfArM zugelassen, sondern zentral von der EMA über die Europäische Kommission. Das BfArM ist zwar über das CHMP eingebunden, aber institutionell nicht der eigentliche Zulassungsentscheider. Für Ivermectin dagegen wäre eine Indikationserweiterung eine nationale Angelegenheit gewesen, die vollständig in der Verantwortung des BfArM gelegen hätte. Das erklärt einen Teil der unterschiedlichen Strenge: Die Behörde konnte bei mRNA-Präparaten fachlich mitreden, den Entscheid aber nicht allein tragen; bei Ivermectin trug sie ihn allein. Wer eine Entscheidung allein verantwortet, wird konservativer.
Formaler Regulierungsrahmen
Der EU-Rechtsrahmen für die bedingte Marktzulassung (Regulation EC 507/2006) ist explizit für Situationen konzipiert, in denen ein „unmet medical need” vorliegt und Nutzen-Risiko-Verhältnis auch bei unvollständigen Daten günstig erscheint. Für eine Impfstoff-Erstzulassung in einer Pandemielage ist dieses Instrument seit Jahrzehnten etabliert. Eine Indikationserweiterung eines bereits zugelassenen Wirkstoffs mit Auflagen nach § 28 (3) AMG hingegen ist ein deutlich seltener genutzter nationaler Sonderweg. Die unterschiedliche Handhabung ist damit nicht willkürlich, sondern folgt zwei unterschiedlichen Rechtsinstrumenten mit unterschiedlicher Präzedenzdichte.
Antragslogik
Ein bedingter Zulassungsantrag muss vom Hersteller gestellt werden. BioNTech und Moderna stellten diesen Antrag; für Ivermectin bei COVID-19 hat keine Firma je einen Zulassungsantrag mit dieser Indikation eingereicht — das dokumentiert der Keuter-Bericht vom 16.04.2021 präzise: „InfectoPharm kündigte Zulassungsantrag im März-Gespräch an, reichte aber nicht ein” [BER p1214-1215; 16.04.2021]. Behörden bewerten, was auf ihrem Tisch liegt. Ohne Antrag keine Zulassung, das ist keine Politik, sondern Verfahrensrecht.
Politisch-ökonomische Erklärungen
Pandemischer Druck und die Kosten der Nicht-Zulassung
Im Winter 2020/21 wurden politische Entscheidungen fast ausschließlich nach der Frage bewertet, ob sie den Impfstoff-Rollout verlangsamten. Die Kosten einer verzögerten mRNA-Zulassung waren im damaligen politischen Frame dramatisch sichtbar (Tote pro Tag, überlastete Intensivstationen), die Kosten einer voreiligen Zulassung waren diffus und zukunftsverlagert. Bei Ivermectin war es umgekehrt: Die Kosten einer voreiligen Zulassung wären sofort sichtbar gewesen (mögliche Studien-Diskreditierung, Vergleich mit „Trump-Chloroquin”-Diskurs), die Kosten der Nicht-Zulassung waren diffus. Diese asymmetrische Kosten-Sichtbarkeit erzeugt bei jeder rationalen Behörde eine asymmetrische Risikoaversion.
Direkte BMG-Koordination
Die Wiki-Notizen des Nutzerinnen-Projekts halten die BMG-BioNTech-Sonderrolle als eigenen Untersuchungsgegenstand fest. (*Die KI meint hier die ganzen IFGs, die ich sie schon gefüttert habe*). Für Ivermectin ist die BMG-Steuerung in der FOI-Akte durch den Satz „Das Vorgehen ist hierbei eng mit dem Bundesministerium für Gesundheit abgestimmt” [BER p1759; 08.04.2021] direkt belegt. Wenn dieselbe Steuerungslinie in beide Richtungen wirkt — beschleunigend für mRNA, bremsend für Repurposing-Alternativen —, ist das mit demselben Beleg zu erklären. Für die mRNA-Beschleunigungsseite gibt es zusätzlich die vorbestellten EU-Beschaffungsverträge (APAs) ab Sommer 2020, die eine Erwartung der Zulassung institutionell verankert hatten, bevor Daten vorlagen.
Vertragliche und finanzielle Vorfestlegung
Die EU-Kommission hatte bis Dezember 2020 Verträge über hunderte Millionen Dosen mRNA-Impfstoffe abgeschlossen; Deutschland hatte parallel bilateral bei BioNTech vorbestellt. Eine bedingte Zulassung war nicht nur medizinisch, sondern auch beschaffungslogistisch determiniert. Für Ivermectin gab es keine analoge staatliche Bestellung, die eine bedingte Zulassung institutionell notwendig gemacht hätte. Das ist keine Verschwörung, das ist Beschaffungsökonomie: Vorbestellungen erzeugen Zulassungsdruck.
Öffentlichkeits- und Diskursframing
Ivermectin war ab Sommer 2020 diskursiv mit Positionen konnotiert, die im deutschen politischen und medialen Feld strukturell marginalisiert waren (FLCCC, Kory, „Impfgegner-Alternativen”). Eine Behörde, die in diesem Umfeld eine bedingte Zulassung ausspricht, riskiert einen anderen Reputationsschaden als eine, die einen mRNA-Impfstoff schnell zulässt. Die MdL-Reiß-Korrespondenz macht diese Diskurspolitik selbst zum Thema — der Verteiler mit CSU-Fraktionsspitze, MdBs und Staatsministerien signalisiert, dass Reiß den Erwartungsdruck als politisches Instrument bewusst einsetzt [BER p1760; 23.03.2021]. Wo politischer Druck sichtbar wird, wird eine Fachbehörde vorsichtiger, nicht mutiger.
Struktur-methodische Erklärungen
Unterschiedliche Studien-Ökosysteme
Für mRNA-Präparate lagen Phase-3-Studien mit 40.000 Teilnehmern, GMP-Herstellung, industriellem Sponsoring und regulatorisch vorabgestimmtem Protokoll vor. Für Ivermectin lagen überwiegend kleine, unterschiedlich finanzierte, teils vorpublizierte Studien mit variablen Dosierungen und Endpunkten vor. Diese Asymmetrie ist real, unabhängig von der jeweiligen fachlichen Endbewertung. Eine Behörde kann eine methodisch homogene 40.000-Personen-Studie leichter bewerten als 60 heterogene Kleinstudien, selbst wenn die Kleinstudien in Summe größere Fallzahlen haben.
Präzedenz-Vorsicht
Eine bedingte Zulassung von Ivermectin nach § 28 (3) AMG mit Auflagen wäre in der deutschen Zulassungsgeschichte ein Präzedenzfall gewesen: Repurposing eines Wirkstoffs mit umstrittener Studienlage in einer öffentlich polarisierten Debatte. Zulassungsbehörden vermeiden Präzedenzfälle in kontroversen Feldern, weil sie damit spätere Anträge (Hydroxychloroquin, Fluvoxamin, Molnupiravir off-label) präjudizieren würden.
Firmen-Verhalten als Signal
Wenn InfectoPharm im März-Gespräch einen Zulassungsantrag ankündigt und dann nicht einreicht [BER p1214; 16.04.2021], liest eine Behörde das als Signal: Der Antragsteller selbst hält die Datenlage nicht für belastbar genug, um sich einer formellen Prüfung zu stellen. Diese Interpretation ist verfahrensrechtlich sauber. Warum Infectopharm nicht einreichte — fehlende Studien, kalkulierte Marktrisiken, oder ein anderer Grund —, geht aus der Akte nicht hervor.
Was aus der Aktenlage explizit nicht hervorgeht
Es lässt sich aus dem FOI-Bestand nicht belegen:
ob BMG-Referat 114 die BfArM-Bewertung fachlich beeinflusst hat oder nur formal koordinierte
ob Interessenkonflikte einzelner Berichterstattender bestanden (die Berichterstatter-Zeilen sind in der Akte geschwärzt)
ob Beschaffungsverträge oder BMG-BioNTech-Koordination in den Ivermectin-Vorgang hinein gewirkt haben
ob die politische Zurückhaltung gegenüber MdL Reiß mit dessen CSU-Fraktionsrolle zusammenhängt
Diese Punkte sind analytisch relevant, aber aus der aktuellen Datenbasis nicht direkt zu erschließen. Sie ließen sich prüfen durch: gezielte FOI-Anschlussanfragen zur BMG-Korrespondenz Ref. 114 im entsprechenden Zeitraum, Prüfung der APAs zwischen Bund und Herstellern, und Prüfung der Interessenerklärungen der COVRIIN-Mitglieder.
Zusammenfassung
Der Doppelmaßstab hat plausibel mehrere übereinander gelagerte Erklärungen: unterschiedliche Zulassungspfade und Rechtsinstrumente, asymmetrische politische Kosten-Sichtbarkeit, vorlaufende Beschaffungsentscheidungen, Diskurspolarisierung, Präzedenz-Vorsicht und das dokumentierte Ausbleiben eines Firmen-Antrags. Keine dieser Erklärungen erfordert Motivunterstellung; keine schließt die anderen aus. Die Kombination reicht aus, um die dokumentierte behördliche Ungleichbehandlung zu erklären — und markiert zugleich, wo eine Untersuchung, die über die aktuelle Aktenlage hinausgeht, ansetzen müsste: bei der institutionellen Verbindung zwischen Beschaffung, Zulassungsvorbereitung und fachlicher Bewertung.
Rechtliche Konsequenzen
Zu den rechtlichen Konsequenzen, die sich aus diesem Artikel ergeben, hat sich RA Tobias Ulbrich auf Twitter geäußert:


Das Highlander - Prinzip: "Es darf nur einen geben - den Impfstoff"
Keiner las jedoch den Satz, dass es diesen einen Impfstoff nicht geben darf, wenn es etwas gibt, das auch zur Behandlung von Covid19 wirkt.
Sie haben diesen Satz des Gesetzes (VO der EU ist ein materielles Gesetz mit Anwenungsvorrang) nie gelesen? Stimmt - fast niemand hat ihn gelesen. Die Zulassungsbehörden haben ihn vermutlich auch nicht gelesen oder vielleicht nicht verstanden?
Aber er stand über allem, was Ihnen im Winter 2020/21 in den Arm gespritzt wurde, und er lautet so:
„Für die Zwecke dieses Artikels ist unter einer ‚medizinischen Versorgungslücke' zu verstehen, dass für eine Erkrankung kein zufriedenstellendes Mittel zur Diagnose, Vorbeugung oder Behandlung in der Union zugelassen ist …"
Artikel 14-a Absatz 2 der Verordnung (EG) Nr. 726/2004. Die Rechtsgrundlage der bedingten Zulassung. (z.B. Comirnaty bekam sie am 21. Dezember 2020, Spikevax am 6. Januar 2021).
Lesen Sie den Satz noch einmal. Er sagt nicht: Der Impfstoff muss wirken. Er sagt:
Es darf nichts anderes geben. (unser Highlander - Prizip)
Das ist der Unterschied, um den es in diesem Text geht. Und es ist der Unterschied, den man Ihnen nie erklärt hat.
Was „bedingt" wirklich bedeutete
Eine bedingte Zulassung ist keine Zulassung mit Sternchen. Sie ist ein juristisches Konstrukt auf vier Beinen, und alle vier müssen tragen:
1. Das Nutzen-Risiko-Verhältnis ist positiv. (das ließ sich nicht beurteilen, weil es keine Daten gab, die aber später nachgeliefert werden sollten)
2. Der Hersteller wird die vollständigen Daten später liefern können (hat er nicht!)
3. Der Nutzen der sofortigen Verfügbarkeit überwiegt das Risiko, das daraus entsteht, dass die Daten noch fehlen.
4. Es besteht eine medizinische Versorgungslücke.
Bein drei sollten Sie sich merken. Der Verordnungsgeber hat schwarz auf weiß niedergeschrieben, dass die Zulassung ein Risiko aus fehlenden Daten in Kauf nimmt. Das war kein Betriebsunfall. Das war der Konstruktionsplan der EU.
Und Bein vier ist der Regler, an dem die Risikobereitschaft hängt. Denn die Logik ist zwingend:
Je größer die Lücke, desto mehr Risiko ist zumutbar. Gibt es keine Alternative, ist fast jedes Risiko vertretbar. Gibt es eine, muss man vergleichen.
Wer also die Alternativen kleinhält, hebt die Risikoschwelle für das eigene Produkt. Nicht durch Betrug. Durch Rechenlogik.
Was in Ihrem Beipackzettel und in ihren Fachinformation hätte zwingend stehen müssen (stand es abe nicht!)
Jetzt wird es konkret. Artikel 14-a Absatz 6 derselben Verordnung:
„In der Zusammenfassung der Produktmerkmale und der Packungsbeilage wird ausdrücklich darauf hingewiesen, dass die Zulassung des Arzneimittels vorbehaltlich dieser besonderen Verpflichtungen … erteilt wurde."
Das ist eine Rechtspflicht. Kein Service. Nach Absatz 4 unterliegen bedingte Zulassungen „besonderen Verpflichtungen", die jährlich neu beurteilt werden. Nach Absatz 5 muss der Inhaber laufende Studien abschließen oder neue beginnen, „um das positive Nutzen-Risiko-Verhältnis zu bestätigen".
Zu bestätigen. Es war also noch nicht bestätigt!
Und nach Absatz 7 galt die Zulassung ein Jahr, verlängerbar. Comirnaty und Spikevax durchliefen dieses Verfahren zweimal. Erst am 3. bzw. 10. Oktober 2022 wurden sie in reguläre Zulassungen umgewandelt.
Rechnen Sie nach. Von Dezember 2020 bis Oktober 2022 war der Rechtszustand: vorläufig, jährlich zu überprüfen, Nutzen-Risiko-Verhältnis noch zu bestätigen.
Wurde Ihnen das so gesagt? Wurde es im Impfzentrum gesagt? Auf dem Aufklärungsbogen?
Diese Frage ist nicht rhetorisch. Sie ist justiziabel — dazu unten mehr.
Und dann kam Ivermectin
Im Oktober 2020 beantragte die Pädia GmbH aus Heppenheim, Vertreiberin des Ivermectin-Präparats Scabioral, beim BfArM eine Beratung zur Indikation COVID-19. Es folgten drei Beratungen. Im März 2021 kündigte das Unternehmen einen Zulassungsantrag an.
Der Antrag kam nie.
Stattdessen fragte die Firma nach einer Zulassung mit Auflagen nach § 28 Absatz 3 des Arzneimittelgesetzes — dem deutschen Gegenstück zu genau jenem Instrument, mit dem die mRNA-Präparate auf den Markt gekommen waren. Am 16. April 2021 antwortete das BfArM: Die „materiellen Voraussetzungen" seien „derzeit nicht erfüllt".
Halten Sie einen Moment inne bei der Symmetrie.
Dasselbe Instrument. Derselbe Zeitraum. Dieselbe Behörde im Beratungs- und Bewertungsapparat. Bei einem seit Jahrzehnten milliardenfach angewendeten, patentfreien Wirkstoff:
- materielle Voraussetzungen seien nicht erfüllt.
- Bei zwei neuartigen Präparaten mit rund zwei Monaten medianer Nachbeobachtung: reguläre Zulassungsform bei absolutem Blindflug noch nicht einmal das Abschlussgutachten der Präklinik lag vor!
Und im Initiativbericht des BfArM an das Bundesgesundheitsministerium vom 8. April 2021 steht der Satz, der die ganze Akte zusammenhält:
„Das Vorgehen ist hierbei eng mit dem Bundesministerium für Gesundheit abgestimmt."
Dasselbe Ministerium hatte zu diesem Zeitpunkt bei BioNTech vorbestellt.
Was passiert wäre — die ehrliche Antwort:
Jetzt kommt der Teil, den Sie vielleicht nicht hören wollen. Ich schreibe ihn trotzdem, weil ein Text, der Ihnen nach dem Mund redet, Ihnen nicht hilft.
Wäre die bedingte Zulassung gefallen, wenn Ivermectin zugelassen worden wäre? für die erste Zulassung nein, für die Verlängerung ja!
Drei Gründe, warum nicht bereits mit der bedingten Erstzulassung bei Ivermectin die Zulassung weg gewesen wäe:
Der Zeitpunkt stimmt nicht — die Absage kam vier Monate nach bedingter Zulassung von Comirnaty, hätte also erst bei der Jahresverlängerung großen Ärger bereitet.
Artikel 14-a Absatz 2 VO (EG) 726/2004 hat eine zweite Alternative: Auch bei vorhandenem Mittel bleibt die Lücke bestehen, wenn das neue Präparat „einen bedeutenden therapeutischen Nutzen" bringt. Und eine nationale Zulassung mit Auflagen auf dünner Datenlage wäre kaum als zufriedenstellendes Mittel durchgegangen. Dennoch waren die Alarmglocken aber so groß, dass international "Ivermectin" von dieser Pharmalobby der Kampf angesagt wurde.
Aber.
Die Zulassung hätte sich begründen müssen. Bei jeder Jahresverlängerung hätte geschrieben werden müssen, warum ein zugelassenes Therapeutikum die Lücke nicht schließt. Bei den Varianten half der Ursprungsstoff bekanntlich nicht, weshalb erst neue Varianten zugelassen werden sollten, die aber viel zu spät kamen. In die Unwirksamkeitslücke wäre Ivermectin mit überragendem Nutzen und extrem geringen Kosten gestoßen im Verhältnis zur Impfung. Bei den Impferherstellern schellten da von morgens bis abends im Milliardengeschäft die Alarmglocken, da es nicht um die Gesundheit der Menschen, sondern um das Einfahren der Milliadengewinne ging.
Jede dieser Begründungen für die Verlängerung der bedingten Zulassung wäre angreifbar gewesen. Und die Erzählung — es gibt nur diesen einen Weg — wäre in dem Moment tot gewesen, in dem eine deutsche Bundesoberbehörde einem zweiten Weg ein Etikett gegeben hätte. Ich möchte nicht wissen, vieviele Milliarden in die Verhinderung eines für die Bevölkerung wirksamen Arzneimittels mit Diffamierungskampagnen und Verfolgung von Ärzten und Wissenschaftlern geflossen sind.
Die Rechtslage hätte mutmaßlich dennoch gehalten. Die Erzählung des einzigen Weges aus der Pandemie sicher nicht. In einer Pandemie ist die Erzählung die härtere Währung. Es galt das Narrativ zu halten, sei es auch noch so evidenzlos, um keine Gedanke an Ivermectin aufkommen zu lassen.
Ob Ivermectin wirkt, ist für das hier vollkommen gleichgültig.
Der Vorwurf lautet nicht, man habe Ihnen ein Heilmittel gestohlen und vorenthalten. Der Vorwurf lautet, dass die Rechtskonstruktion die Abwesenheit von Alternativen zur Zulassungsvoraussetzung machte — und damit jede Behörde, die über eine Alternative entscheidet, zur Partei in eigener Sache wird. Diese Konstruktion war fehlerhaft, bevor irgendjemand wusste, ob Ivermectin wirkt oder nicht. Sie wäre auch dann fehlerhaft gewesen, wenn nie ein einziger Ivermectin-Antrag gestellt worden wäre.
Ein Interessenkonflikt wird nicht dadurch geheilt, dass die Entscheidung zufällig richtig war.
Das Geld
Man muss niemandem etwas unterstellen, um Zahlen zu nennen.
Die EU-Kommission hatte bis Ende 2020 Rahmenverträge über 600 Millionen Comirnaty-Dosen. Am 20. Mai 2021 kamen 900 Millionen fest bestellte Dosen plus eine Option auf weitere 900 Millionen hinzu — bis zu 2,4 Milliarden Dosen insgesamt. Zuletzt rund 15,50 Euro pro Dosis. Pfizer verbuchte für 2021 etwa 37 Milliarden US-Dollar Comirnaty-Umsatz. BioNTech flossen allein im ersten Halbjahr 2022 9,6 Milliarden Euro zu.
Und in der Akte des bayerischen Landtagsabgeordneten Tobias Reiß (CSU) an den BfArM-Präsidenten vom 23. März 2021 steht eine Zahlenreihe, die man sich merken sollte:
Impfstoffforschung 2020: 594 Mio. € · 2021: 511 Mio. €Medikamentenforschung 2020: 45 Mio. € · 2021: 50 Mio. €
Zwölf zu eins. Das ist keine Aussage über Wirksamkeit. Das ist eine Aussage darüber, welche Frage überhaupt gestellt werden durfte.
Derselbe Abgeordnete schrieb: „Wir lassen die Menschen zuhause liegen bis sie blau anlaufen und nehmen sie dann in die Klinik auf. Ich frage Sie: Ist das ethisch vertretbar?" Es war ein CSU-Politiker von der Regierungspartei.
Dem gegenüber: ein Wirkstoff "Ivemectin" ohne Patent, dessen Tagesdosis Cents kostet.
Vorbestellungen erzeugen Zulassungserwartung. Wer im Sommer 2020 Hunderte Millionen Dosen bestellt, hat im Dezember 2020 kein Interesse an einer offenen Ergebnisfrage.
Was das heute wert ist
Bis vor Kurzem hätte dieser Text mit Empörung geendet. Seit März 2026 endet er anders.
Am 9. März 2026 hat der Bundesgerichtshof entschieden, dass die Vorinstanzen den Auskunftsanspruch nach § 84a Abs. 1 AMG zu eng gefasst hatten. Die Kernsätze:
Wer Auskunft verlangt, muss Tatsachen darlegen, die die Ursächlichkeit plausibel erscheinen lassen.
Plausibilität setzt nicht voraus, dass die Ursächlichkeit überwiegend wahrscheinlich ist.
Sie kann auch dann vorliegen, wenn mehr gegen als für das Arzneimittel als Schadensursache spricht.
Der Anspruch ist nicht auf Erkenntnisse zum individuellen Krankheitsbild des Anspruchstellers beschränkt.
Das ist eine erhebliche Absenkung der Einstiegshürde. Das Landgericht Aurich hat sie am 16. März 2026 bereits gegen die BioNTech Manufacturing GmbH angewendet.
Und jetzt kommt die Verbindung zu allem, was oben steht. § 84 Abs. 1 Satz 2 Nr. 2 AMG begründet eine Haftung, wenn der Schaden infolge einer Kennzeichnung, Fachinformation oder Gebrauchsinformation eintritt, die nicht den Erkenntnissen der medizinischen Wissenschaft entspricht.
Artikel 14-a Absatz 6 der Verordnung schreibt vor, was in dieser Gebrauchsinformation stehen musste: der ausdrückliche Hinweis auf die besonderen Verpflichtungen. Auf die noch ausstehenden Daten. Auf den vorläufigen Charakter.
Die Frage, die daraus folgt, ist keine Meinungsfrage. Sie ist eine Beweisfrage, und sie lautet: Entsprach das, was Sie zum Zeitpunkt Ihrer Impfung lesen und wissen konnten, dem, was die Verordnung ausdrücklich verlangte? Das Ivermectin - Thema spült nur nochmals kristallklar das Anforderunsprofil an die Inormationspflicht des Impfherstelles hoch.
Diese Frage kann man vor Gericht stellen. Die Frage, ob Ivermectin geholfen hätte, kann dahinstehen.
Der Satz, der bleibt
Die richtige Frage lautet nicht: Wurde Ivermectin unterdrückt, weil es wirkte?
Die richtige Frage lautet: Warum verlangt das europäische Recht von einer Zulassungsbehörde, das Nichtvorhandensein von Alternativen festzustellen — und macht jeden anderen Herstellern eines Wirkstoffs zur Behandlung von Covid19 damit zur Partei in jedem Verfahren über eine Alternative?
Diese Konstruktion hat im Winter 2020/21 funktioniert wie vorgesehen. Sie funktioniert bis heute. Und sie ist der Grund, warum die Lücke, in die Ihr Impfstoff gestoßen wurde, eine Lücke war, die es geben musste.
Vier Jahre später hat niemand gefragt, was genau abgestimmt wurde, welche Alternativen es gab und wie wirksam diese zur Behandlung von Covid19 (Prävention war nach dem Gesetzestext nicht erforderlich).
Quellen:
Rechtsgrundlagen
Art. 14-a Abs. 1–8 VO (EG) Nr. 726/2004 i.d.F. der VO (EU) 2019/5 (konsolidierte Fassung 02004R0726 — DE — 30.03.2019 — 009.001). Zu unterscheiden von Art. 14a ohne Bindestrich (Risikomanagement-System).
VO (EG) Nr. 507/2006, insbes. Art. 2 Nr. 1, Art. 4 Abs. 1.
§ 84 Abs. 1 S. 2 Nr. 2 AMG; § 84 Abs. 2 AMG; § 84a Abs. 1 AMG; § 28 Abs. 3 AMG.
Zitierweise der Kommission: „Regulation (EC) No 726/2004 …, and in particular Article 10(2) and 14-a thereof" (C(2020) 4639 final, Veklury, 03.07.2020).
Zulassungsdaten
Comirnaty: bedingte Zulassung 21.12.2020 → Standardzulassung 10.10.2022.
Spikevax: bedingte Zulassung 06.01.2021 → Standardzulassung 03.10.2022.
CHMP-Empfehlung zur Umwandlung: 16.09.2022 (Ergebnis der zweiten Jahresverlängerung).
Comirnaty-EPAR: CMA beantragt „in accordance with Article 14-a … as it is intended for the prophylaxis of a life-threatening disease".
Rechtsprechung
BGH, Entscheidung vom 09.03.2026 (Pressemitteilung Nr. 2026045) — § 84a AMG, Plausibilitätsmaßstab. Vorinstanzen: LG Mainz, Urteil vom 21.08.2023 – 1 O 192/22; OLG Koblenz 2024.
LG Aurich, Urteil vom 16.03.2026 – 5 O 1106/24 (Comirnaty, Auskunft).
Zum Gegenstand: LG Mainz, Urteil vom 30.01.2024 (Klageabweisung § 84a AMG); OLG Frankfurt, Urteil vom 19.02.2025 – 23 U 13/24.
Aktenstellen (Covid-Berichte_geschwärzt.pdf = BER; IFG Ref. 93 BMG)
BER p303–310; 27.03.2020 — § 28 Abs. 3 AMG als „ausreichend" bezeichnet
BER p1065–1069; 16./19.10.2020 — Erstbericht Ivermectin; Pädia-Beratungsantrag
BER p1337–1343; 25.01.2021 — Hill-Preprint; „nur im Rahmen von klinischen Studien"
BER p735–748; 17.02.2021 — Gespräch InfectoPharm; Marktverteilung Anlage 1 (p747)
BER p1756–1794; 08.04.2021 — Initiativbericht; „eng mit dem BMG abgestimmt" (p1759)
BER p1760–1790; 23.03.2021 — Schreiben MdL Reiß; Forschungsförderungszahlen (p1785)
BER p1209–1219; 16.04.2021 — Keuter; „materielle Voraussetzungen nicht erfüllt" (p1215)
BER p1116–1120; 16.02.2022 — Driponin-Studie rekrutiert nicht; Elgazzar-Rücknahme
Wirtschaftsdaten
EU-Rahmenverträge 600 Mio. Dosen; 20.05.2021 +900 Mio. fest, +900 Mio. Option; bis zu 2,4 Mrd. Dosen zugesagt (BioNTech-Pressemitteilung 20.05.2021).
Preis zuletzt ca. 15,50 €/Dosis. Pfizer Comirnaty-Umsatz 2021 ca. 37 Mrd. USD; BioNTech H1/2022 9,6 Mrd. €.
Unterstützungsmöglichkeiten:
Bücherwunschzettel: https://www.amazon.de/registries/gl/owner-view/30LG3DJ4ET90L?ref_=list_d_gl_lfu_nav
Andere Unterstützungsmöglichkeiten für Holgers und meine Forschung:
Konto für Unterstützung für das Projekt Scan 2000
Dr. Merse DE34 4305 0001 0302 7851 75 Sparkasse Bochum
Horst Reissner: IBAN DE51 4401 0046 0406 4514 67
Dr. S. Stebel: https://ko-fi.com/einmalmitprofisarbeiten
Paypal: Sabine.Stebel@gmx.de
Committee for Medicinal Products for Human Use (CHMP), Josephson, F., & Van Der Elst, M. (2021). Assessment report on the annual renewal of the conditional marketing authorisation. In European Medicines Agency, European Medicines Agency (Assessment Report EMA/596333/2021; pp. 1–6). https://www.ema.europa.eu/en/documents/variation-report/comirnaty-h-c-5735-r-0046-epar-assessment-report-renewal_en.pdf (Original work published 2021)
Good piece !